
LAMMPS角势的逐原子应力与质心应力实操
用三个原子的角势实算普通六分量应力与质心九分量应力,比较局部分配、全体系求和、几何平移与旋转,并说明压力乘体积的单位。
阅读本篇目录
同一组三原子受力,为什么stress/atom和centroid/stress/atom给出的逐原子数值不同?本篇用一个可看清结构与力的角势实例,直接输出两种分解,并说明怎样阅读它们。
四个输入均实际执行静态run 0。体系只含三个原子和一个harmonic角势,没有动力学积分,不用该结果提取热导率。
1.下载并查看实际结果#
下载角势应力实例包,解压进入lammps-centroid-angle-stress:
bash read.sh
bash plot.sh
| 文件 | 内容 |
|---|---|
analysis/LAMMPS-centroid-atom-stress.csv |
原生坐标、受力、普通六分量和质心九分量 |
analysis/LAMMPS-centroid-angle-summary.csv |
角度、角势能、全局求和与逐原子非对称程度 |
figures/LAMMPS-centroid-angle-forces.png |
实际几何、受力箭头与相互作用几何中心 |
figures/LAMMPS-centroid-angle-stress.png |
逐原子分配与全体系求和的比较 |
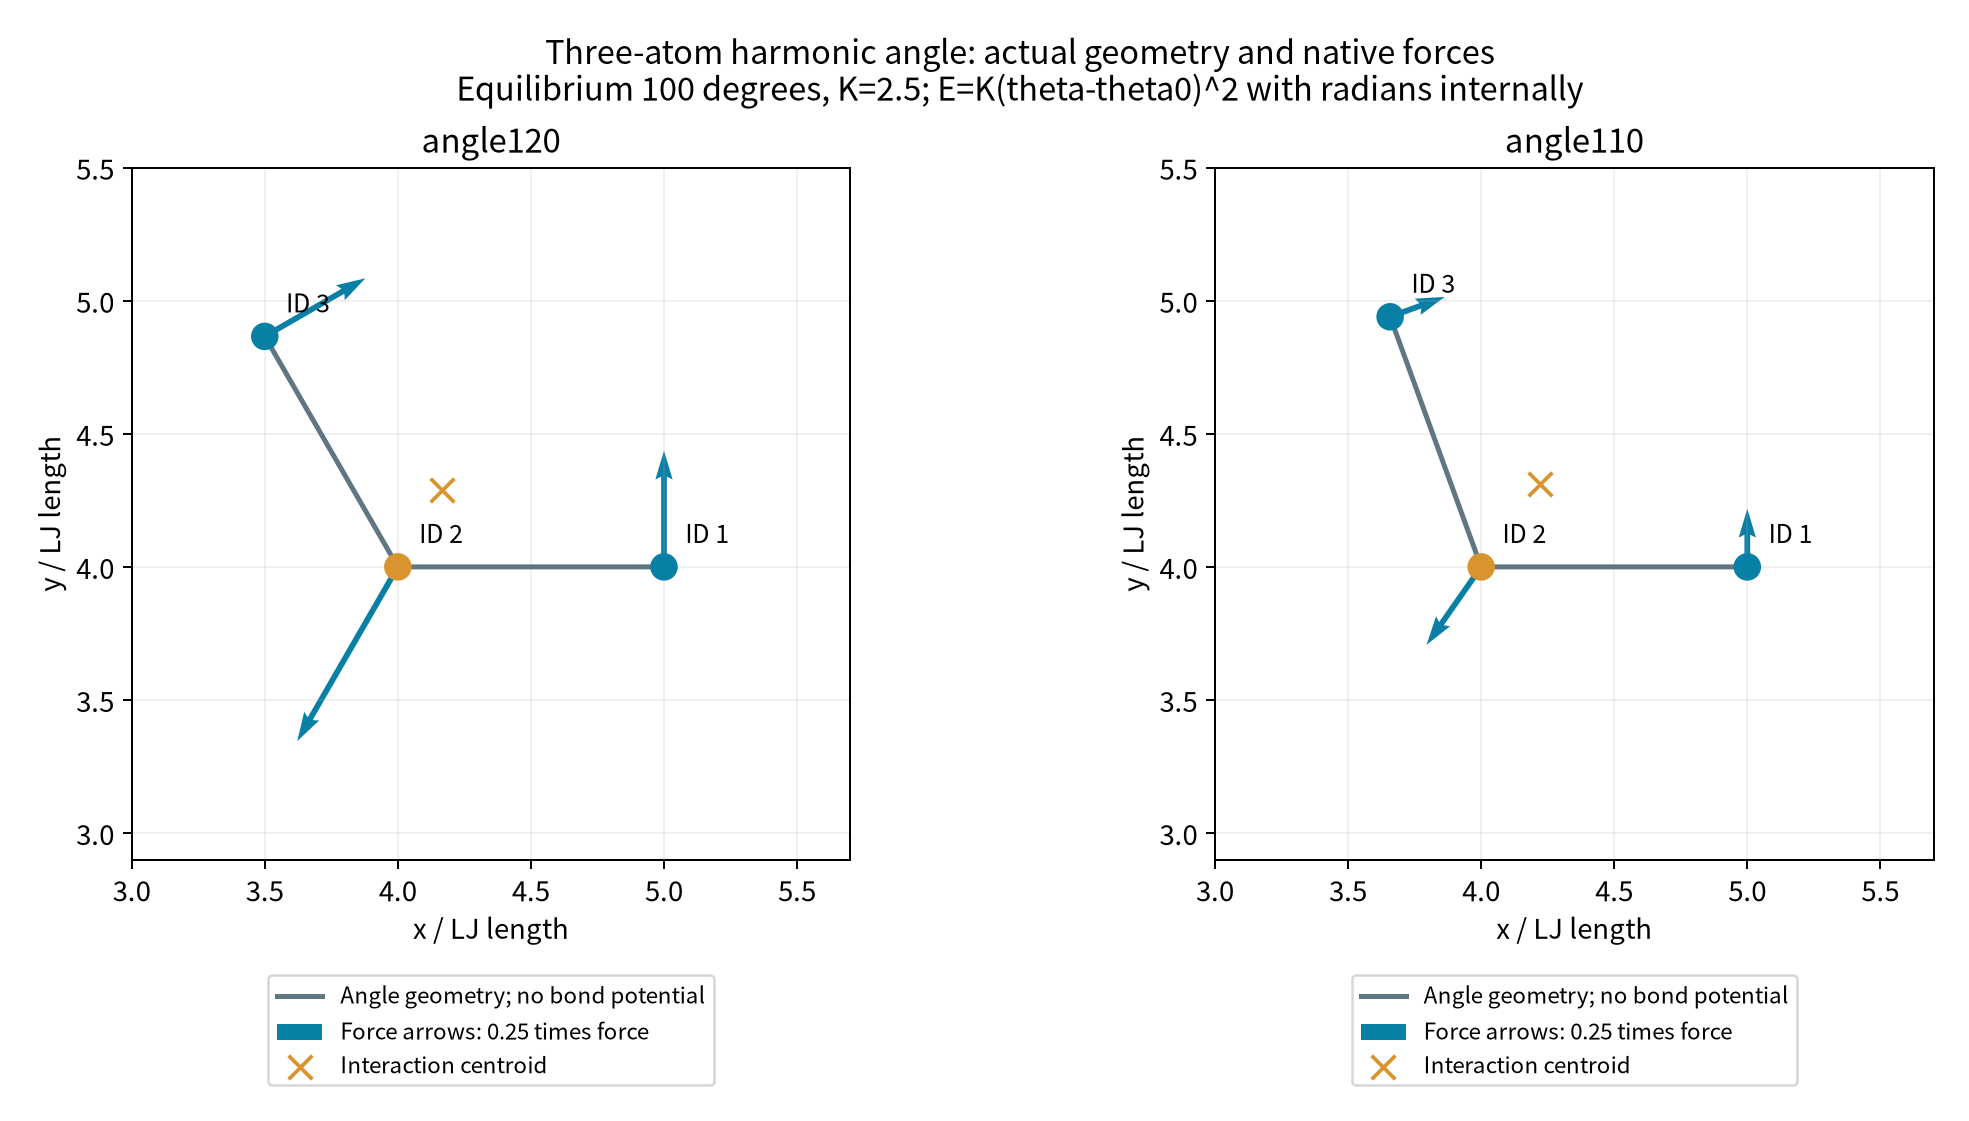
线段仅连接角的三原子几何,本例没有键势。角由1—2—3定义,原子2位于顶点;叉号是这次三体相互作用的几何中心,不是原子2,也不是按质量加权的质心。
2.重新准备并运行#
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh创建新的work-new,已有目录不会覆盖。软件采用LAMMPS 30Sep2026、oneAPI 2024.2 CPU版,单MPI单线程,四个快照顺序执行。也可在已经申请的计算资源中运行一个目录:
module load lammps/30Sep2026-8173m
export OMP_NUM_THREADS=1
export I_MPI_FABRICS=shm
cd work-new/angle120
lmp -in in.lammps
共享内存MPI设置适用于本单节点示例。
3.结构与角势怎样设置#
atom_style angle
read_data structure.data
pair_style zero 2
pair_coeff * *
angle_style harmonic
angle_coeff 1 2.5 100
K=2.5、平衡角为100°,角势能为E=K(θ−θ0)²,内部使用弧度。这个K已包含常见谐势公式中的1/2,不要再额外乘一次1/2。
| 目录 | 几何条件 | 原生角势能(LJ能量) |
|---|---|---|
angle120 |
120° | 0.3046174198 |
angle110 |
110° | 0.07615435495 |
rotated120 |
120°结构绕z旋转35° | 0.3046174198 |
translated120 |
120°结构平移(1,0.7,0.4) | 0.3046174198 |
120°偏离平衡角20°,110°偏离10°,所以两者能量比为4。
展开angle120的完整结构文件
Three atoms with one harmonic angle

3 atoms
0 bonds
1 angles

1 atom types
0 bond types
1 angle types

0 12 xlo xhi
0 12 ylo yhi
0 12 zlo zhi

Masses

1 1

Atoms # angle

1 1 1 5 4 4
2 1 1 4 4 4
3 1 1 3.5 4.8660254037844384 4

Angles

1 1 1 2 3
展开完整in.lammps
units lj
atom_style angle
boundary p p p
read_data structure.data
pair_style zero 2
pair_coeff * *
angle_style harmonic
angle_coeff 1 2.5 100
compute S all stress/atom NULL angle
compute C all centroid/stress/atom NULL angle
compute R all reduce sum c_S[*] c_C[*]
fix OBS all ave/time 1 1 1 c_R[*] file sums.dat format " %.17g"
dump AT all custom 1 atoms.dump id x y z fx fy fz c_S[*] c_C[*]
dump_modify AT sort id format float %.17g
thermo 1
thermo_style custom step atoms pe eangle
thermo_modify norm no format float %.17g
run 0
4.两种compute怎样输出#
compute S all stress/atom NULL angle
compute C all centroid/stress/atom NULL angle
compute R all reduce sum c_S[*] c_C[*]
本例用angle只输出角势贡献,排除动能及其他项;因此温度参数填NULL。不写贡献关键词时会采用不同的默认求和范围,不能把两种输入混为一谈。
普通逐原子应力为六分量,顺序是xx yy zz xy xz yz。质心应力为九分量,顺序是xx yy zz xy xz yz yx zx zy,逐原子矩阵可以不对称。因此读取质心结果时不能只按普通六列格式处理,也不能把xy自动复制为yx。
对于本例唯一的三体角相互作用,普通方式将总virial等分为三份;质心方式按各原子相对这次相互作用几何中心的位置与其受力计算。这里的centroid指相互作用原子的几何中心,并非整个模拟盒的中心。
5.实际数值怎样理解#
120°快照的原生输出为:
| 原子 | 普通xx | 普通xy | 质心xx | 质心xy | 质心yx |
|---|---|---|---|---|---|
| 1 | 0.2519165784 | −0.4363323130 | 0 | −1.4544410433 | 0 |
| 2 | 0.2519165784 | −0.4363323130 | −0.2519165784 | −0.4363323130 | −0.4363323130 |
| 3 | 0.2519165784 | −0.4363323130 | 1.0076663135 | 0.5817764173 | −0.8726646260 |
| 求和 | 0.7557497351 | −1.3089969390 | 0.7557497351 | −1.3089969390 | −1.3089969390 |
局部分配不同,全体系求和相同。本例逐原子质心矩阵非对称,但全部原子求和后对称。
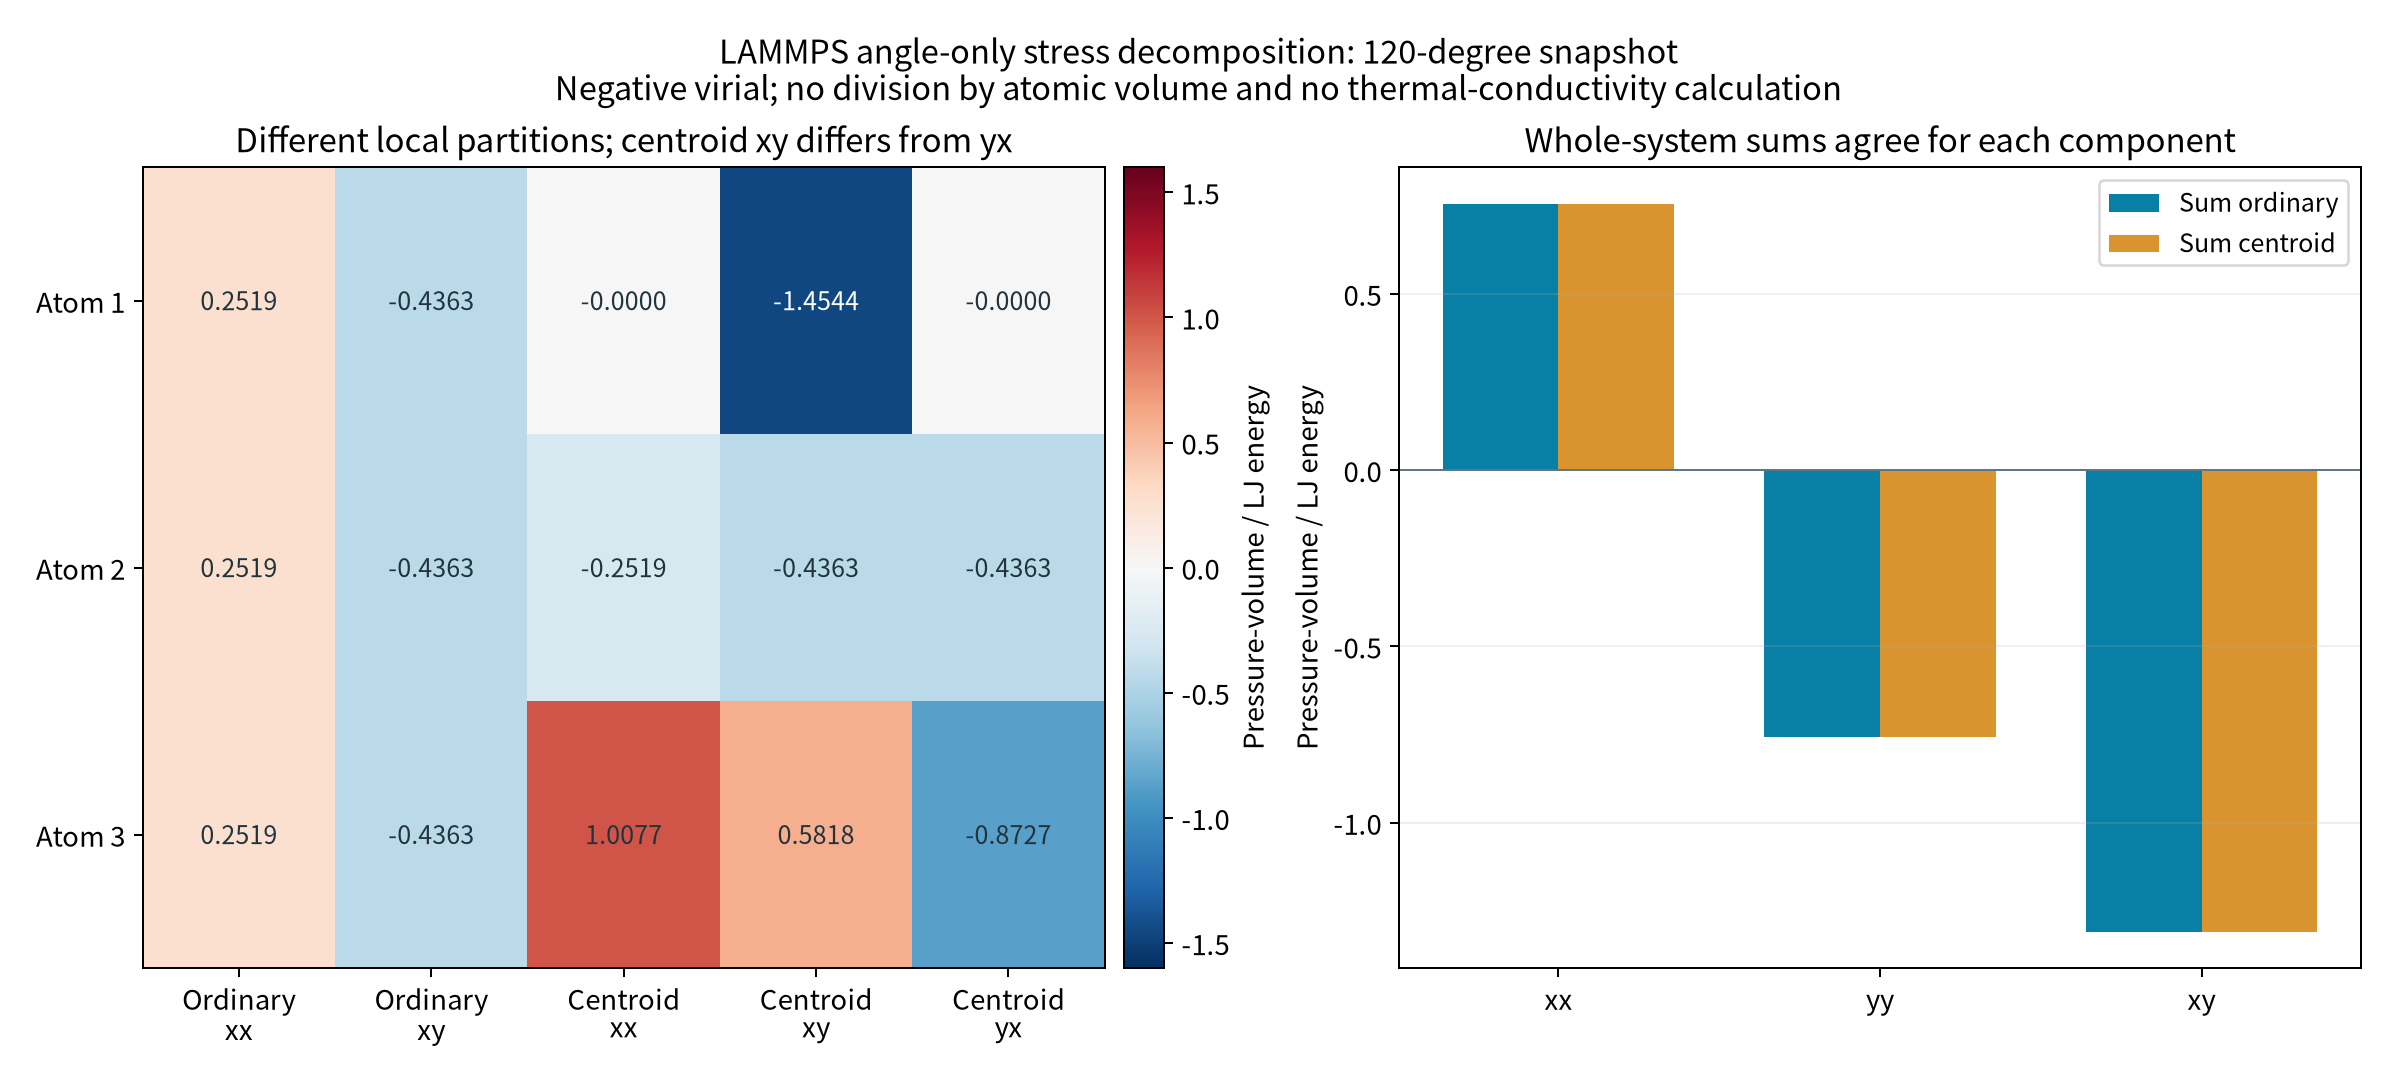
几何整体平移后,各项结果不变;整体旋转后,张量分量按坐标变换改变,不能要求每个固定坐标分量都保持相同。
6.单位、符号和自己的模型#
这里的输出是压力乘体积,采用负virial符号。本例LJ单位下可写成LJ能量量纲,未除以原子体积,不能直接标为GPa。给局部原子体积分配不同定义,还会引入额外选择,应与应力分解方法分开说明。
head -n 5 analysis/LAMMPS-centroid-atom-stress.csv
cat analysis/LAMMPS-centroid-angle-summary.csv
迁移到自己的输入时,先选择要包含的相互作用项,确认当前势函数或约束支持centroid/stress/atom,再输出原子级数据。涉及热流时,还需要独立配置能量、速度、应力贡献及体积归一化,并进行合适的轨迹采样;本静态三原子例只说明局部分解,不给热导率。