
LAMMPS晶体XRD与电子衍射实操
用32原子FCC铜实际计算XRD和两个带轴的电子衍射,提供完整输入、逐点原生强度、VTK和绘图脚本,比较晶格膨胀与整体平移的影响。
阅读本篇目录
已经有原子坐标,怎样得到衍射图?本篇从一个32原子的理想FCC铜晶体开始,依次完成准备结构、运行LAMMPS、提取峰位和强度、画XRD与电子衍射图。使用compute xrd、compute saed和fix saed/vtk,无需先做分子动力学。
这是静态结构衍射例子:晶格常数直接设为3.615 Å,未做结构优化;不提供温度效应、实验线宽或厚度相关的多重散射预测。
1.先读结果,再决定是否重算#
下载晶体衍射实例包,解压后进入lammps-diffraction:
bash read.sh
bash plot.sh
两条命令读取随包的真实原生结果,生成CSV和图片,不会重新运行LAMMPS。
| 文件 | 内容 |
|---|---|
inputs/ |
三种结构的完整LAMMPS输入 |
reference-results/ |
原生衍射表、原子坐标和电子衍射VTK |
analysis/Bragg-peaks.csv |
五个反射族的峰位、重数和汇总强度 |
analysis/xrd-nodes.csv |
每个倒易网格点的角度、LP开关对应强度 |
analysis/saed-nodes.csv |
被选中的倒易点坐标和电子衍射强度 |
figures/ |
XRD对比、原子结构与两个带轴衍射图 |
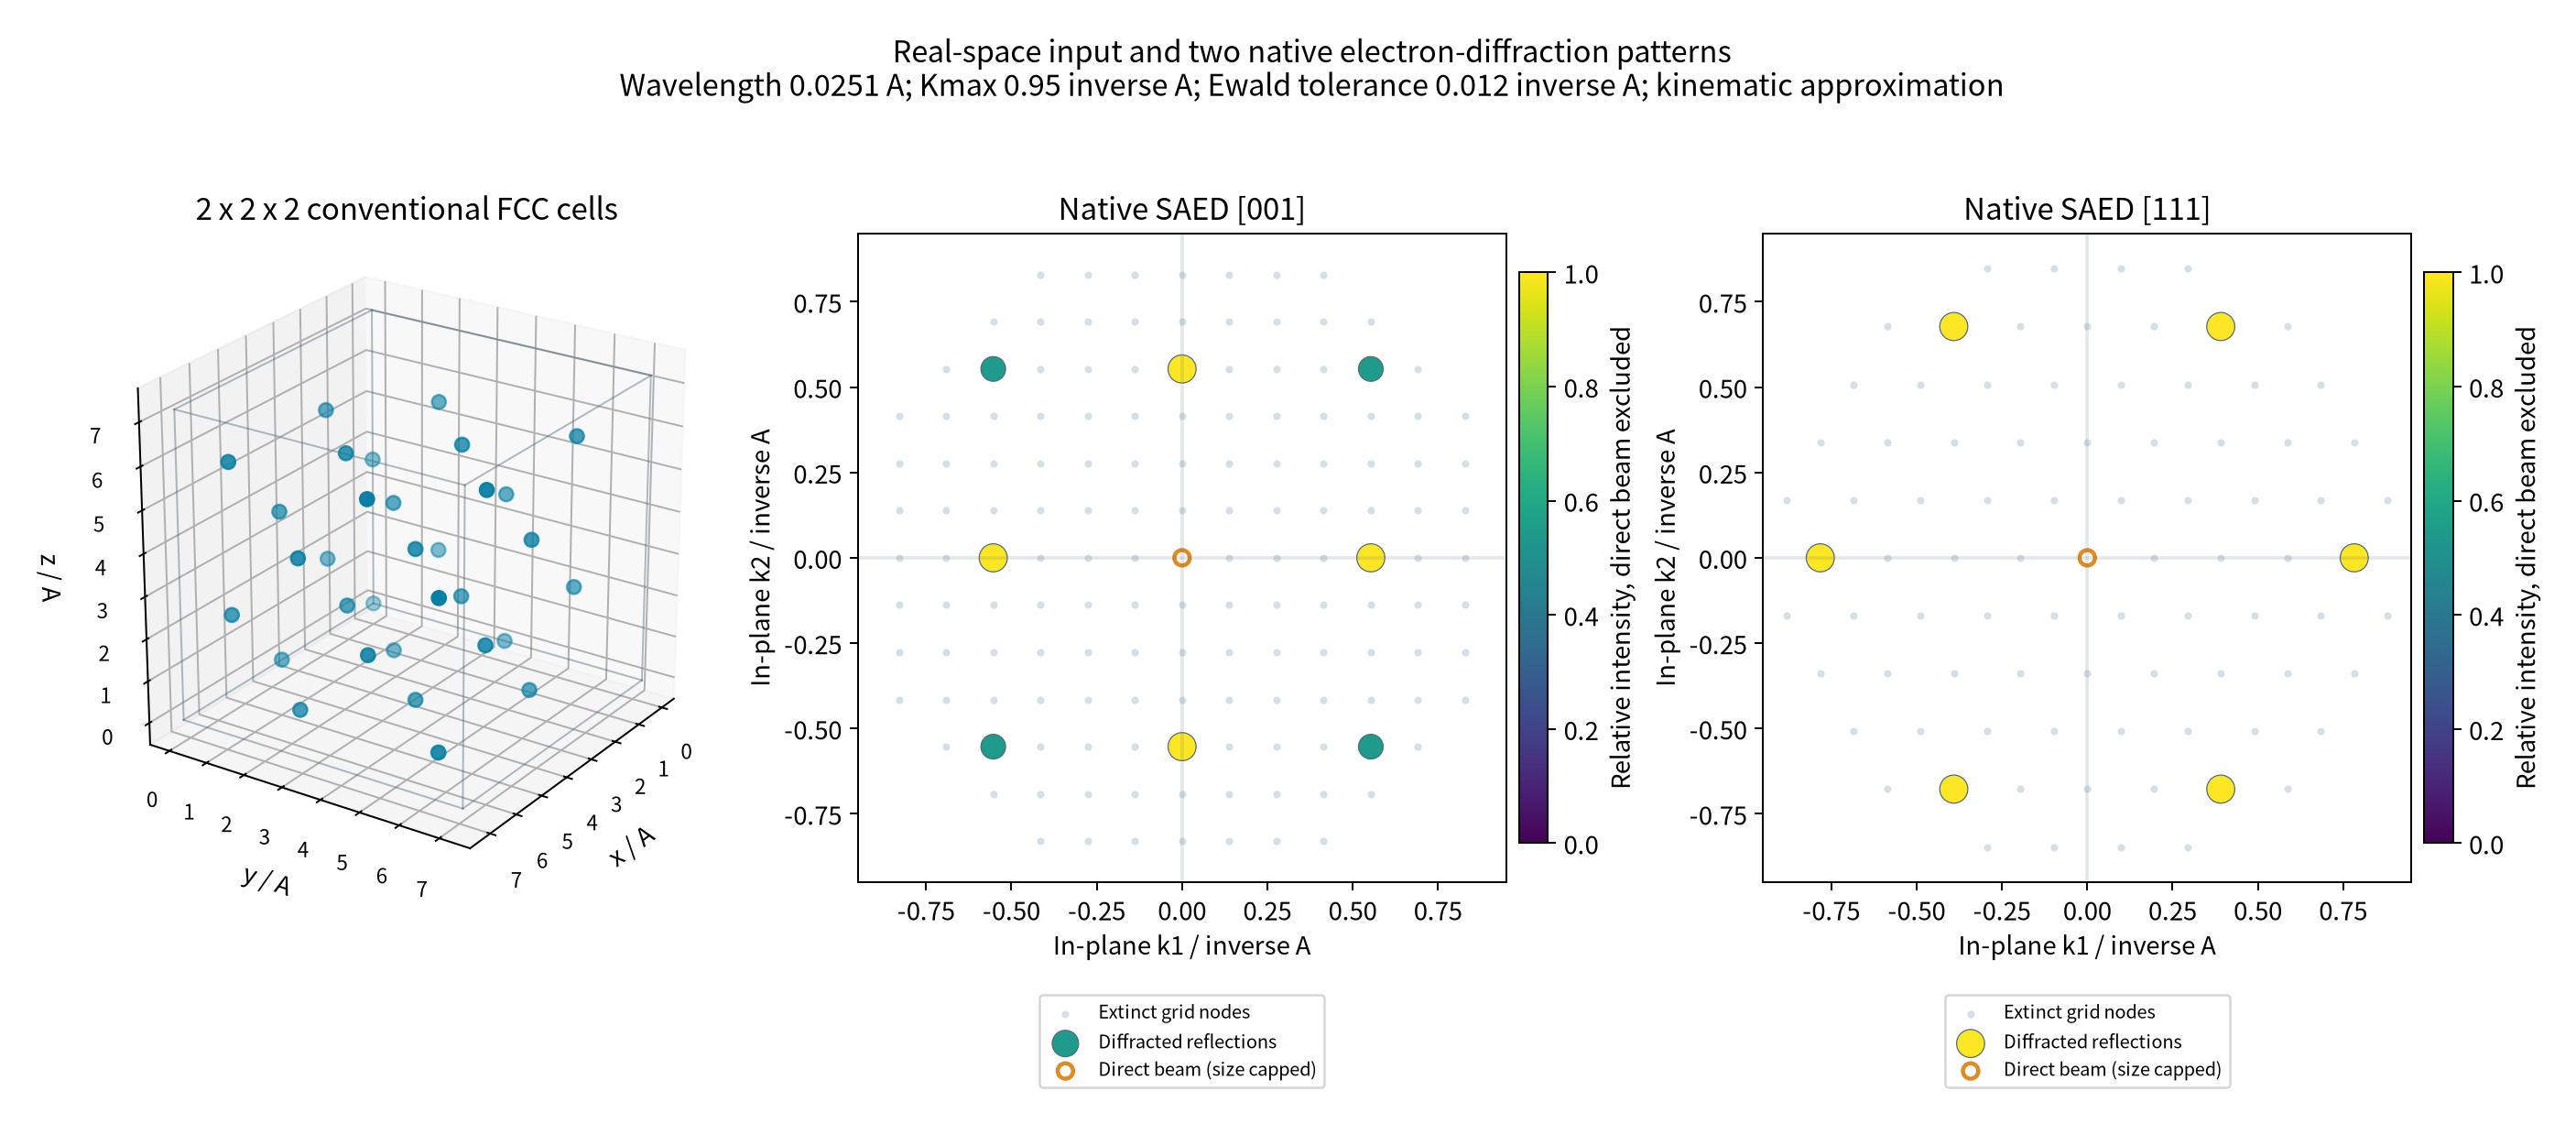
左图是输入的32个原子;中间和右边分别是[001]、[111]带轴的原生电子衍射结果。浅色小点表示本例接近零强度的网格点,彩色点表示反射。橙色空心圆标记中心直射束,它的图上大小单独限制,避免盖住周围反射;CSV保留未经这种显示处理的原始数值。
2.重新运行的终端步骤#
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh创建work-new;已有同名目录时停止,先检查已有结果。run.sh加载lammps/30Sep2026-8173m,以单MPI、单线程依次计算原始晶格、放大1%晶格、整体平移三个静态结构。每种结构只执行run 0,同时输出两套XRD和两个带轴的电子衍射。
本例采用LAMMPS 30Sep2026 CPU版、oneAPI 2024.2。XRD/SAED属于已编入当前版本的DIFFRACTION功能。用于真实轨迹时仍应按任务规模申请相应计算资源。
也可以在已经申请的计算资源中,单独运行某个输入:
module load lammps/30Sep2026-8173m
export OMP_NUM_THREADS=1
cd work-new/base
lmp -in in.lammps
3.准备FCC铜结构#
三种结构分别为:
| 名称 | 晶格与坐标变化 | 用途 |
|---|---|---|
base |
a=3.615 Å,2×2×2常规FCC晶胞 | 基准峰位与反射 |
expanded |
晶格及坐标同时放大1%,a=3.65115 Å | 观察峰位向低角度移动 |
translated |
原始晶格不变,所有坐标加(0.17,0.23,0.31) Å | 观察坐标原点改变后的强度 |
FCC常规晶胞含四个位置:(0,0,0)、(0,½,½)、(½,0,½)、(½,½,0)。复制2×2×2后共32原子,原始盒长为7.23 Å。输入采用units metal,长度是Å。
本例用pair_style zero创建分析所需的邻居环境,不计算铜原子间相互作用、不积分运动。衍射来自给定坐标和元素散射因子;若研究真实材料在某温度下的衍射,应先使用合适势函数或第一性原理方法得到相应结构/轨迹,再做坐标后处理。
展开完整原始晶格输入 in.lammps
units metal
atom_style atomic
boundary p p p
region BOX block 0 7.2300000000000004 0 7.2300000000000004 0 7.2300000000000004
create_box 1 BOX
mass 1 63.546
create_atoms 1 single 0 0 0 units box
create_atoms 1 single 0 1.8075000000000001 1.8075000000000001 units box
create_atoms 1 single 1.8075000000000001 0 1.8075000000000001 units box
create_atoms 1 single 1.8075000000000001 1.8075000000000001 0 units box
create_atoms 1 single 0 0 3.6150000000000002 units box
create_atoms 1 single 0 1.8075000000000001 5.4225000000000003 units box
create_atoms 1 single 1.8075000000000001 0 5.4225000000000003 units box
create_atoms 1 single 1.8075000000000001 1.8075000000000001 3.6150000000000002 units box
create_atoms 1 single 0 3.6150000000000002 0 units box
create_atoms 1 single 0 5.4225000000000003 1.8075000000000001 units box
create_atoms 1 single 1.8075000000000001 3.6150000000000002 1.8075000000000001 units box
create_atoms 1 single 1.8075000000000001 5.4225000000000003 0 units box
create_atoms 1 single 0 3.6150000000000002 3.6150000000000002 units box
create_atoms 1 single 0 5.4225000000000003 5.4225000000000003 units box
create_atoms 1 single 1.8075000000000001 3.6150000000000002 5.4225000000000003 units box
create_atoms 1 single 1.8075000000000001 5.4225000000000003 3.6150000000000002 units box
create_atoms 1 single 3.6150000000000002 0 0 units box
create_atoms 1 single 3.6150000000000002 1.8075000000000001 1.8075000000000001 units box
create_atoms 1 single 5.4225000000000003 0 1.8075000000000001 units box
create_atoms 1 single 5.4225000000000003 1.8075000000000001 0 units box
create_atoms 1 single 3.6150000000000002 0 3.6150000000000002 units box
create_atoms 1 single 3.6150000000000002 1.8075000000000001 5.4225000000000003 units box
create_atoms 1 single 5.4225000000000003 0 5.4225000000000003 units box
create_atoms 1 single 5.4225000000000003 1.8075000000000001 3.6150000000000002 units box
create_atoms 1 single 3.6150000000000002 3.6150000000000002 0 units box
create_atoms 1 single 3.6150000000000002 5.4225000000000003 1.8075000000000001 units box
create_atoms 1 single 5.4225000000000003 3.6150000000000002 1.8075000000000001 units box
create_atoms 1 single 5.4225000000000003 5.4225000000000003 0 units box
create_atoms 1 single 3.6150000000000002 3.6150000000000002 3.6150000000000002 units box
create_atoms 1 single 3.6150000000000002 5.4225000000000003 5.4225000000000003 units box
create_atoms 1 single 5.4225000000000003 3.6150000000000002 5.4225000000000003 units box
create_atoms 1 single 5.4225000000000003 5.4225000000000003 3.6150000000000002 units box
pair_style zero 2.5
pair_coeff * *
compute X0 all xrd 1.5406 Cu 2Theta 30 100 c 1 1 1 LP 0
compute X1 all xrd 1.5406 Cu 2Theta 30 100 c 1 1 1 LP 1
fix P0 all ave/time 1 1 1 c_X0[*] mode vector file xrd-no-LP.dat format " %.17g"
fix P1 all ave/time 1 1 1 c_X1[*] mode vector file xrd-LP.dat format " %.17g"
compute Z001 all saed .0251 Cu Kmax .95 Zone 0 0 1 dR_Ewald .012 c 1 1 1
fix VZ001 all saed/vtk 1 1 1 c_Z001 file Z001.vtk
fix TZ001 all ave/time 1 1 1 c_Z001 mode vector file Z001.dat format " %.17g"
compute Z111 all saed .0251 Cu Kmax .95 Zone 1 1 1 dR_Ewald .012 c 1 1 1
fix VZ111 all saed/vtk 1 1 1 c_Z111 file Z111.vtk
fix TZ111 all ave/time 1 1 1 c_Z111 mode vector file Z111.dat format " %.17g"
dump AT all custom 1 atoms.dump id type x y z
dump_modify AT sort id format float %.17g
thermo 1
thermo_style custom step atoms pe
run 0
4.计算XRD:峰位和强度分开看#
本例波长1.5406 Å,角度范围30°–100°:
compute X0 all xrd 1.5406 Cu 2Theta 30 100 c 1 1 1 LP 0
compute X1 all xrd 1.5406 Cu 2Theta 30 100 c 1 1 1 LP 1
fix P0 all ave/time 1 1 1 c_X0[*] mode vector file xrd-no-LP.dat format " %.17g"
fix P1 all ave/time 1 1 1 c_X1[*] mode vector file xrd-LP.dat format " %.17g"
run 0
这里的Cu对应原子类型1的散射因子;多个元素时要按类型顺序写。LP 0/1控制Lorentz–polarization因子。两种设置的角度相同,相对强度会不同。xrd-*.dat第一列是行号,后两列为2θ和强度。
每个倒易网格点是一行,不能把每一行都当成不同的粉末衍射峰。本例读数脚本根据已知立方晶格,把相同h²+k²+l²的等价反射汇总,再比较反射族强度。对于任意畸变结构,应另选角度分箱、检查网格密度,并说明归一化方式。
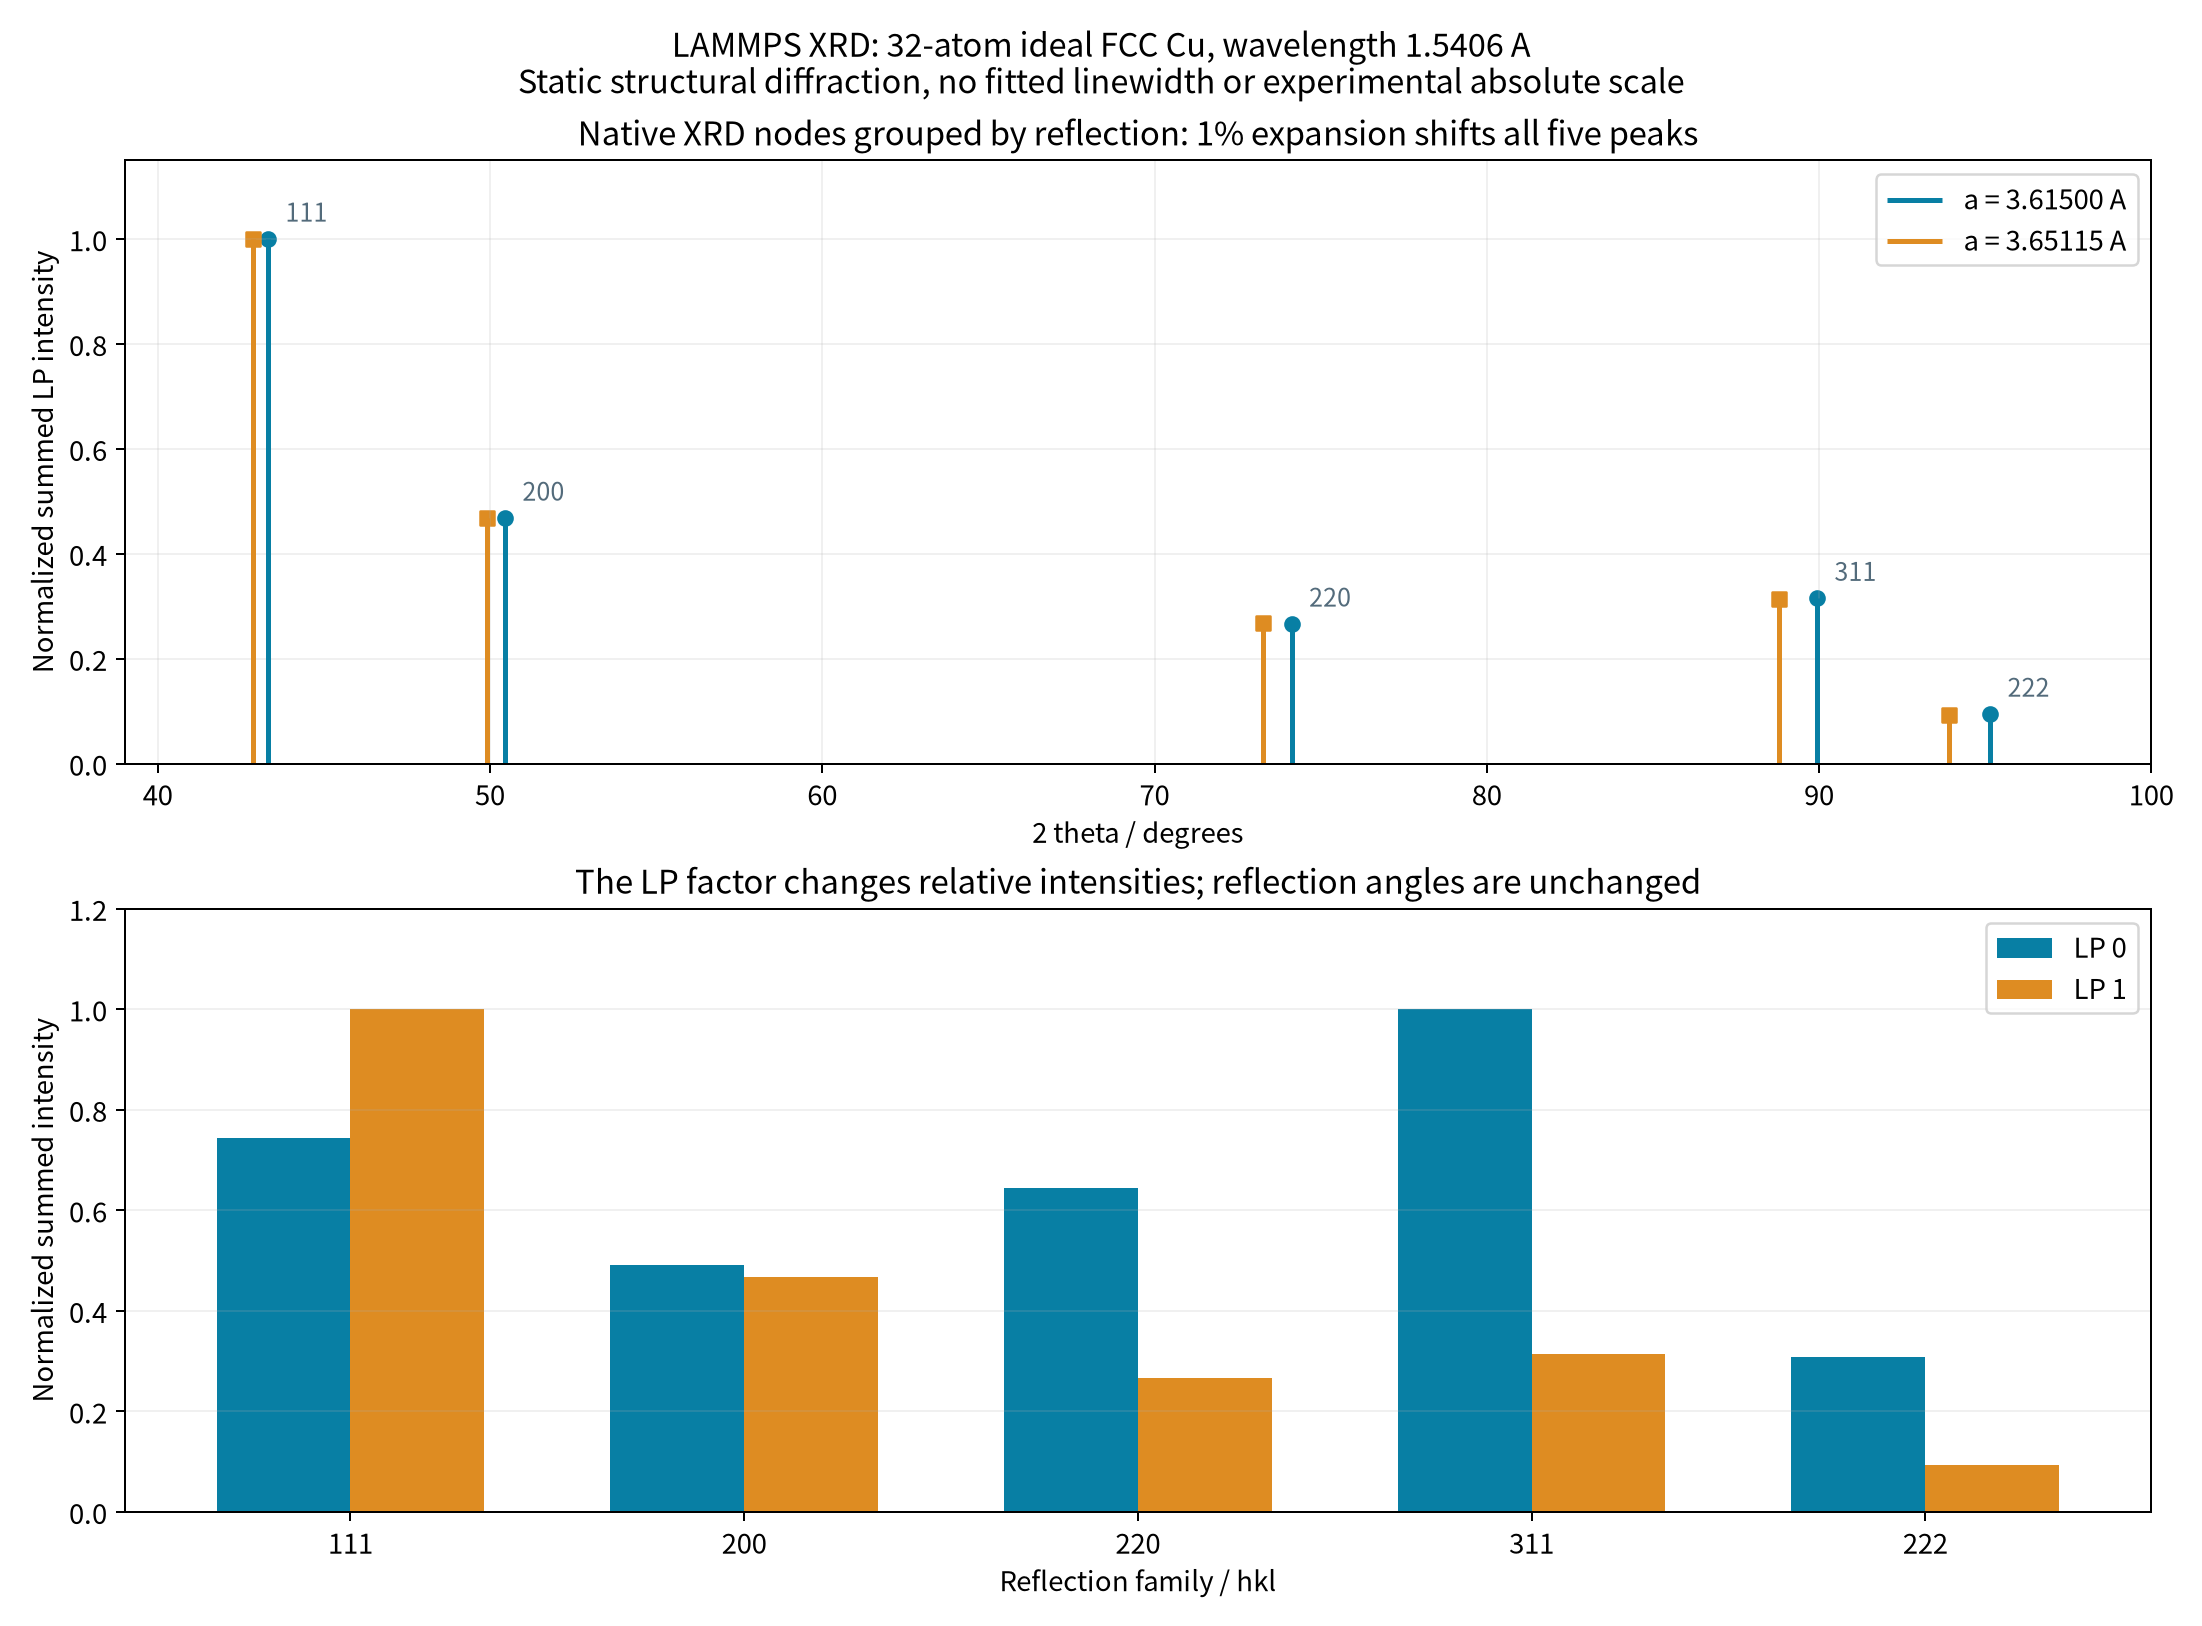
图中没有人为加高斯展宽。每套图的强度按自身最大值归一化;下图同样分别归一化,用于比较相对峰高。真实CSV中有未归一化的原生值和汇总值。
| 反射族 | 原始a=3.615 Å,2θ/° | 放大1%,2θ/° |
|---|---|---|
| 111 | 43.316911 | 42.866713 |
| 200 | 50.449327 | 49.915426 |
| 220 | 74.126116 | 73.271596 |
| 311 | 89.937483 | 88.809676 |
| 222 | 95.147429 | 93.913308 |
这些峰位也可用2d sinθ=λ、d=a/√(h²+k²+l²)核对。晶格放大,晶面间距变大,满足条件的角度减小。理想单元素FCC的常规晶胞反射中,h、k、l须全奇或全偶;100、110等反射在本例消光。有限超胞网格还会包含其他接近零强度的点。
把整个晶体平移,并不改变原子间的相对位置。本例平移前后XRD和电子衍射强度一致;位置原点的改变只改变结构因子的整体相位。
5.计算电子衍射并输出VTK#
compute Z001 all saed .0251 Cu Kmax .95 Zone 0 0 1 dR_Ewald .012 c 1 1 1
fix VZ001 all saed/vtk 1 1 1 c_Z001 file Z001.vtk
fix TZ001 all ave/time 1 1 1 c_Z001 mode vector file Z001.dat format " %.17g"

compute Z111 all saed .0251 Cu Kmax .95 Zone 1 1 1 dR_Ewald .012 c 1 1 1
fix VZ111 all saed/vtk 1 1 1 c_Z111 file Z111.vtk
fix TZ111 all ave/time 1 1 1 c_Z111 mode vector file Z111.dat format " %.17g"
run 0
电子波长是0.0251 Å,Kmax为0.95 Å⁻¹。Zone选择入射带轴;dR_Ewald控制Ewald球面附近保留的厚度容差,不能直接当作仪器峰宽。
注意XRD输出是两列数组,使用c_X0[*];SAED输出是一个全局向量,在mode vector中直接写c_Z001,不要照搬数组的[*]。
本例[001]选中145个倒易点,[111]选中85个;很多点因消光只有数值舍入量级的强度。原始晶格分别有9个和7个明显非零点,都包含中心直射束,所以去掉中心后的反射点是8个和6个。这两个数只描述当前小范围、网格与带轴选择。
生成文件包含Z001.vtk.0.vtk和Z111.vtk.0.vtk。可以把文件下载到本地,用ParaView打开查看;实例包提供的plot.sh不依赖ParaView,直接读取同时输出的高精度文本画图。
VTK中-1是未选中区域的标记,应遮罩,不能当作负的衍射强度。当前程序VTK强度按单精度保存,文本则使用17位格式;需要数值分析时优先使用文本表。
6.换成自己的结构#
先保留盒子、原子坐标、原子类型与元素的对应关系,再替换本例建模部分;不要保留Cu散射因子去分析别的元素。这里使用正交三维盒子,不能直接套到三斜盒子。
若已有MD轨迹,优先从已有帧做衍射后处理,不必为了衍射重新跑整段动力学。检查采样帧数、倒易网格密度、角度/截断范围和边界设置。不同温度或不同相之间作强度比较时,须统一原子数归一化、取样方式和LP设置。
本例采用运动学结构因子近似,适合先学习峰位、消光和带轴几何。它没有包含实验仪器响应、复杂织构、多重电子散射或样品厚度效应;理想晶体的这组相对峰高不能直接当作实验绝对计数。
命令参数参考LAMMPS XRD说明、SAED说明;本文数值、结构、原生输出与图片来自配套实际计算。