
LAMMPS双分区Alchemy:混合能量、力与压力
用三个固定lambda条件实跑两个MPI分区,读取端点和混合能量、相同混合受力及六分量压力,附完整输入和结果图。
阅读本篇目录
当两个体系使用不同的相互作用模型,但需要在相同坐标上构造加权混合时,可使用fix alchemy。它让两套模型分别运行在两个LAMMPS分区,并交换、混合相应数据;compute pressure/alchemy负责取出混合压力。
本篇在鸢算科技集群实际运行λ=0、0.5、1三个条件,每次恰好两个MPI分区、各一个MPI进程。两套模型只有LJ势深ε不同,使用同一对固定粒子。全部为静态run 0,没有积分轨迹或计算自由能差;适合先学习命令、数据流与输出含义。
1.读取结果、画图#
下载双分区Alchemy实例包,解压进入lammps-alchemy-pressure:
bash read.sh
bash plot.sh
head analysis/LAMMPS-alchemy-energy-pressure.csv
| 文件 | 内容 |
|---|---|
analysis/LAMMPS-alchemy-energy-pressure.csv |
每个λ、每个分区的原始能、两端点能、混合能、原始和混合压力及六分量 |
analysis/LAMMPS-alchemy-particle-forces.csv |
两个分区各自保存的粒子坐标和实际混合力 |
figures/LAMMPS-alchemy-force-geometry.png |
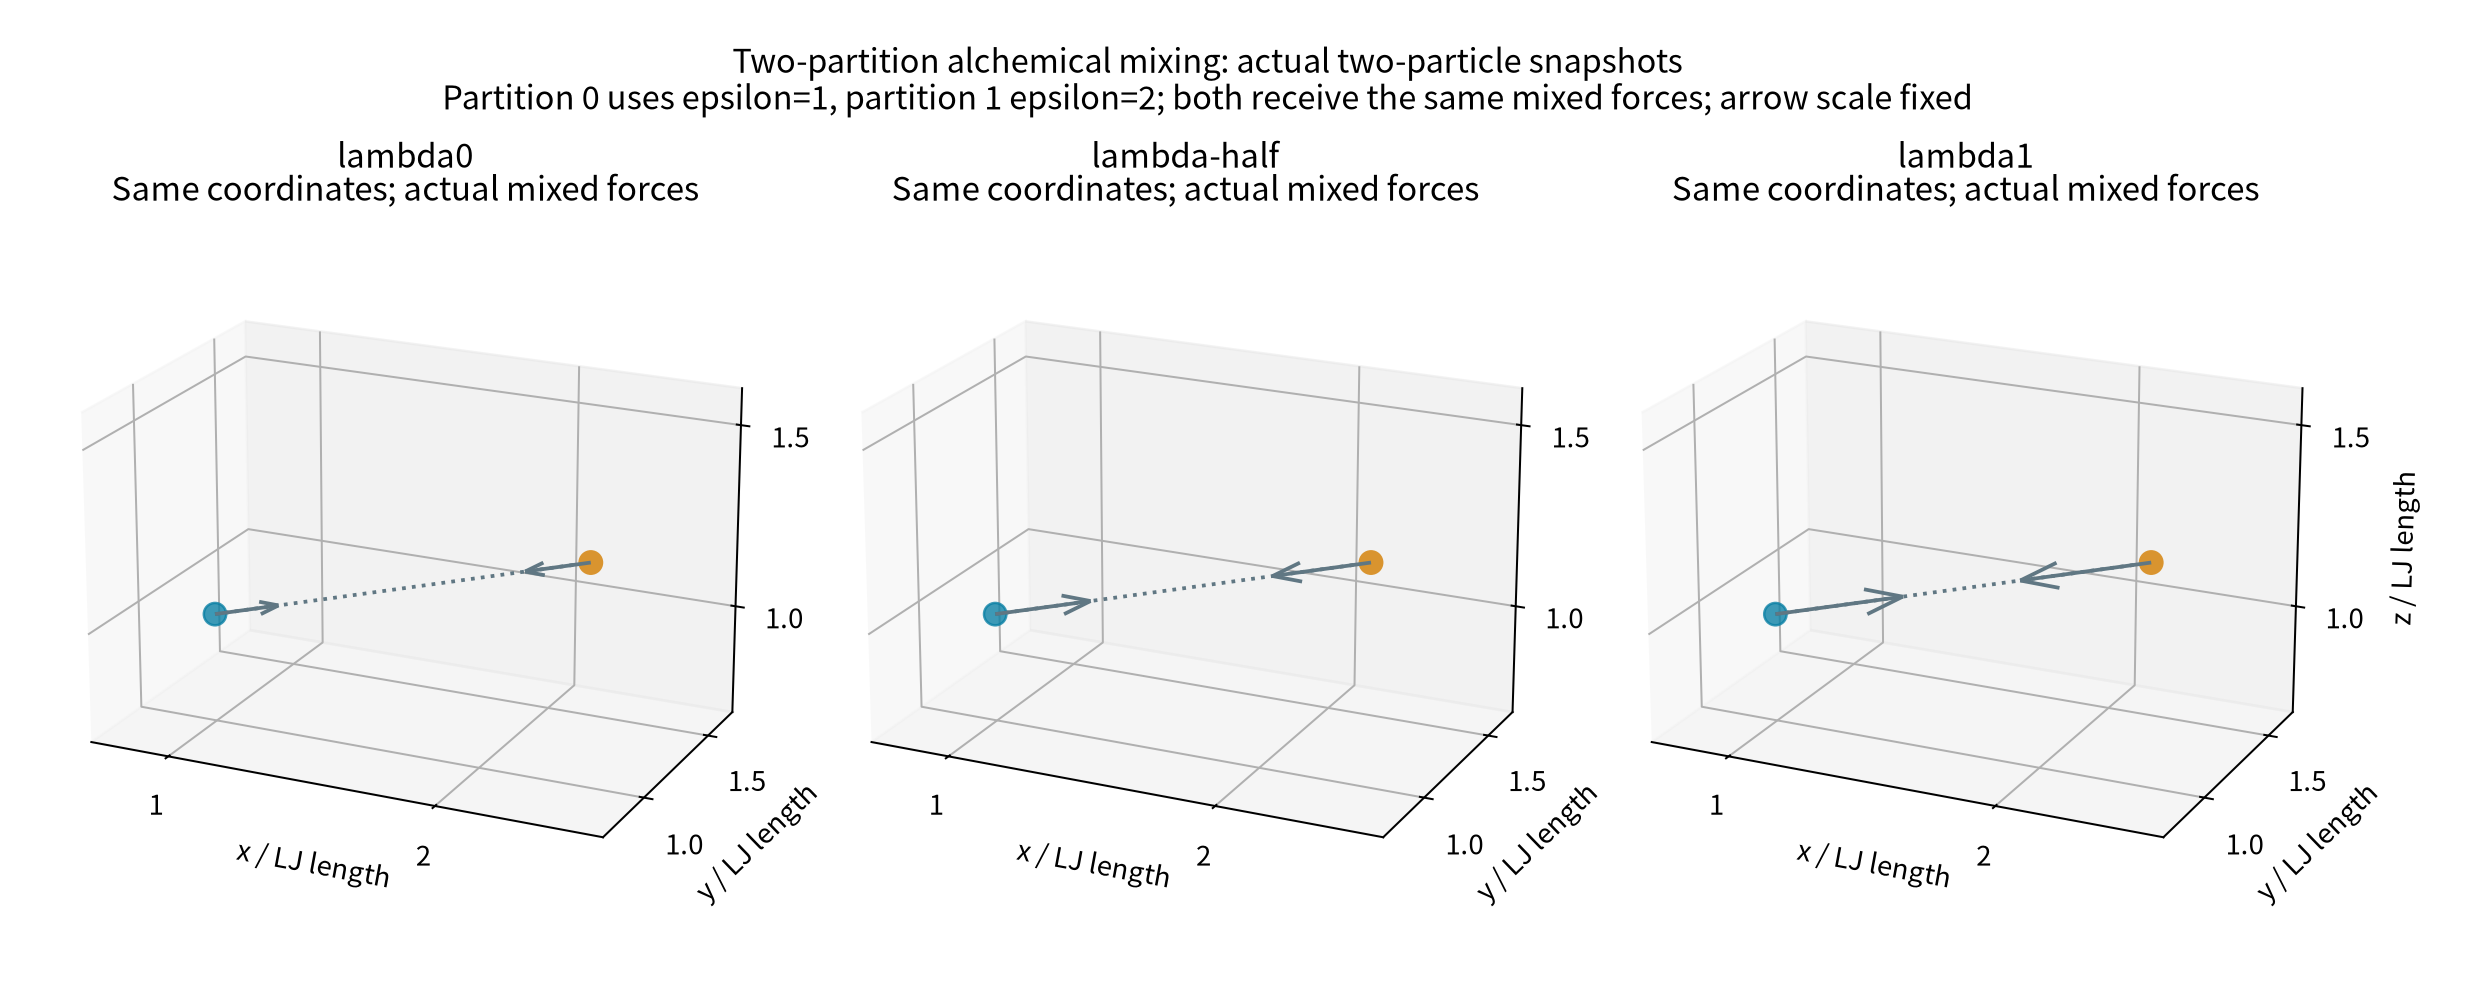
三个λ下相同坐标与混合受力 |
figures/LAMMPS-alchemy-energy-pressure.png |
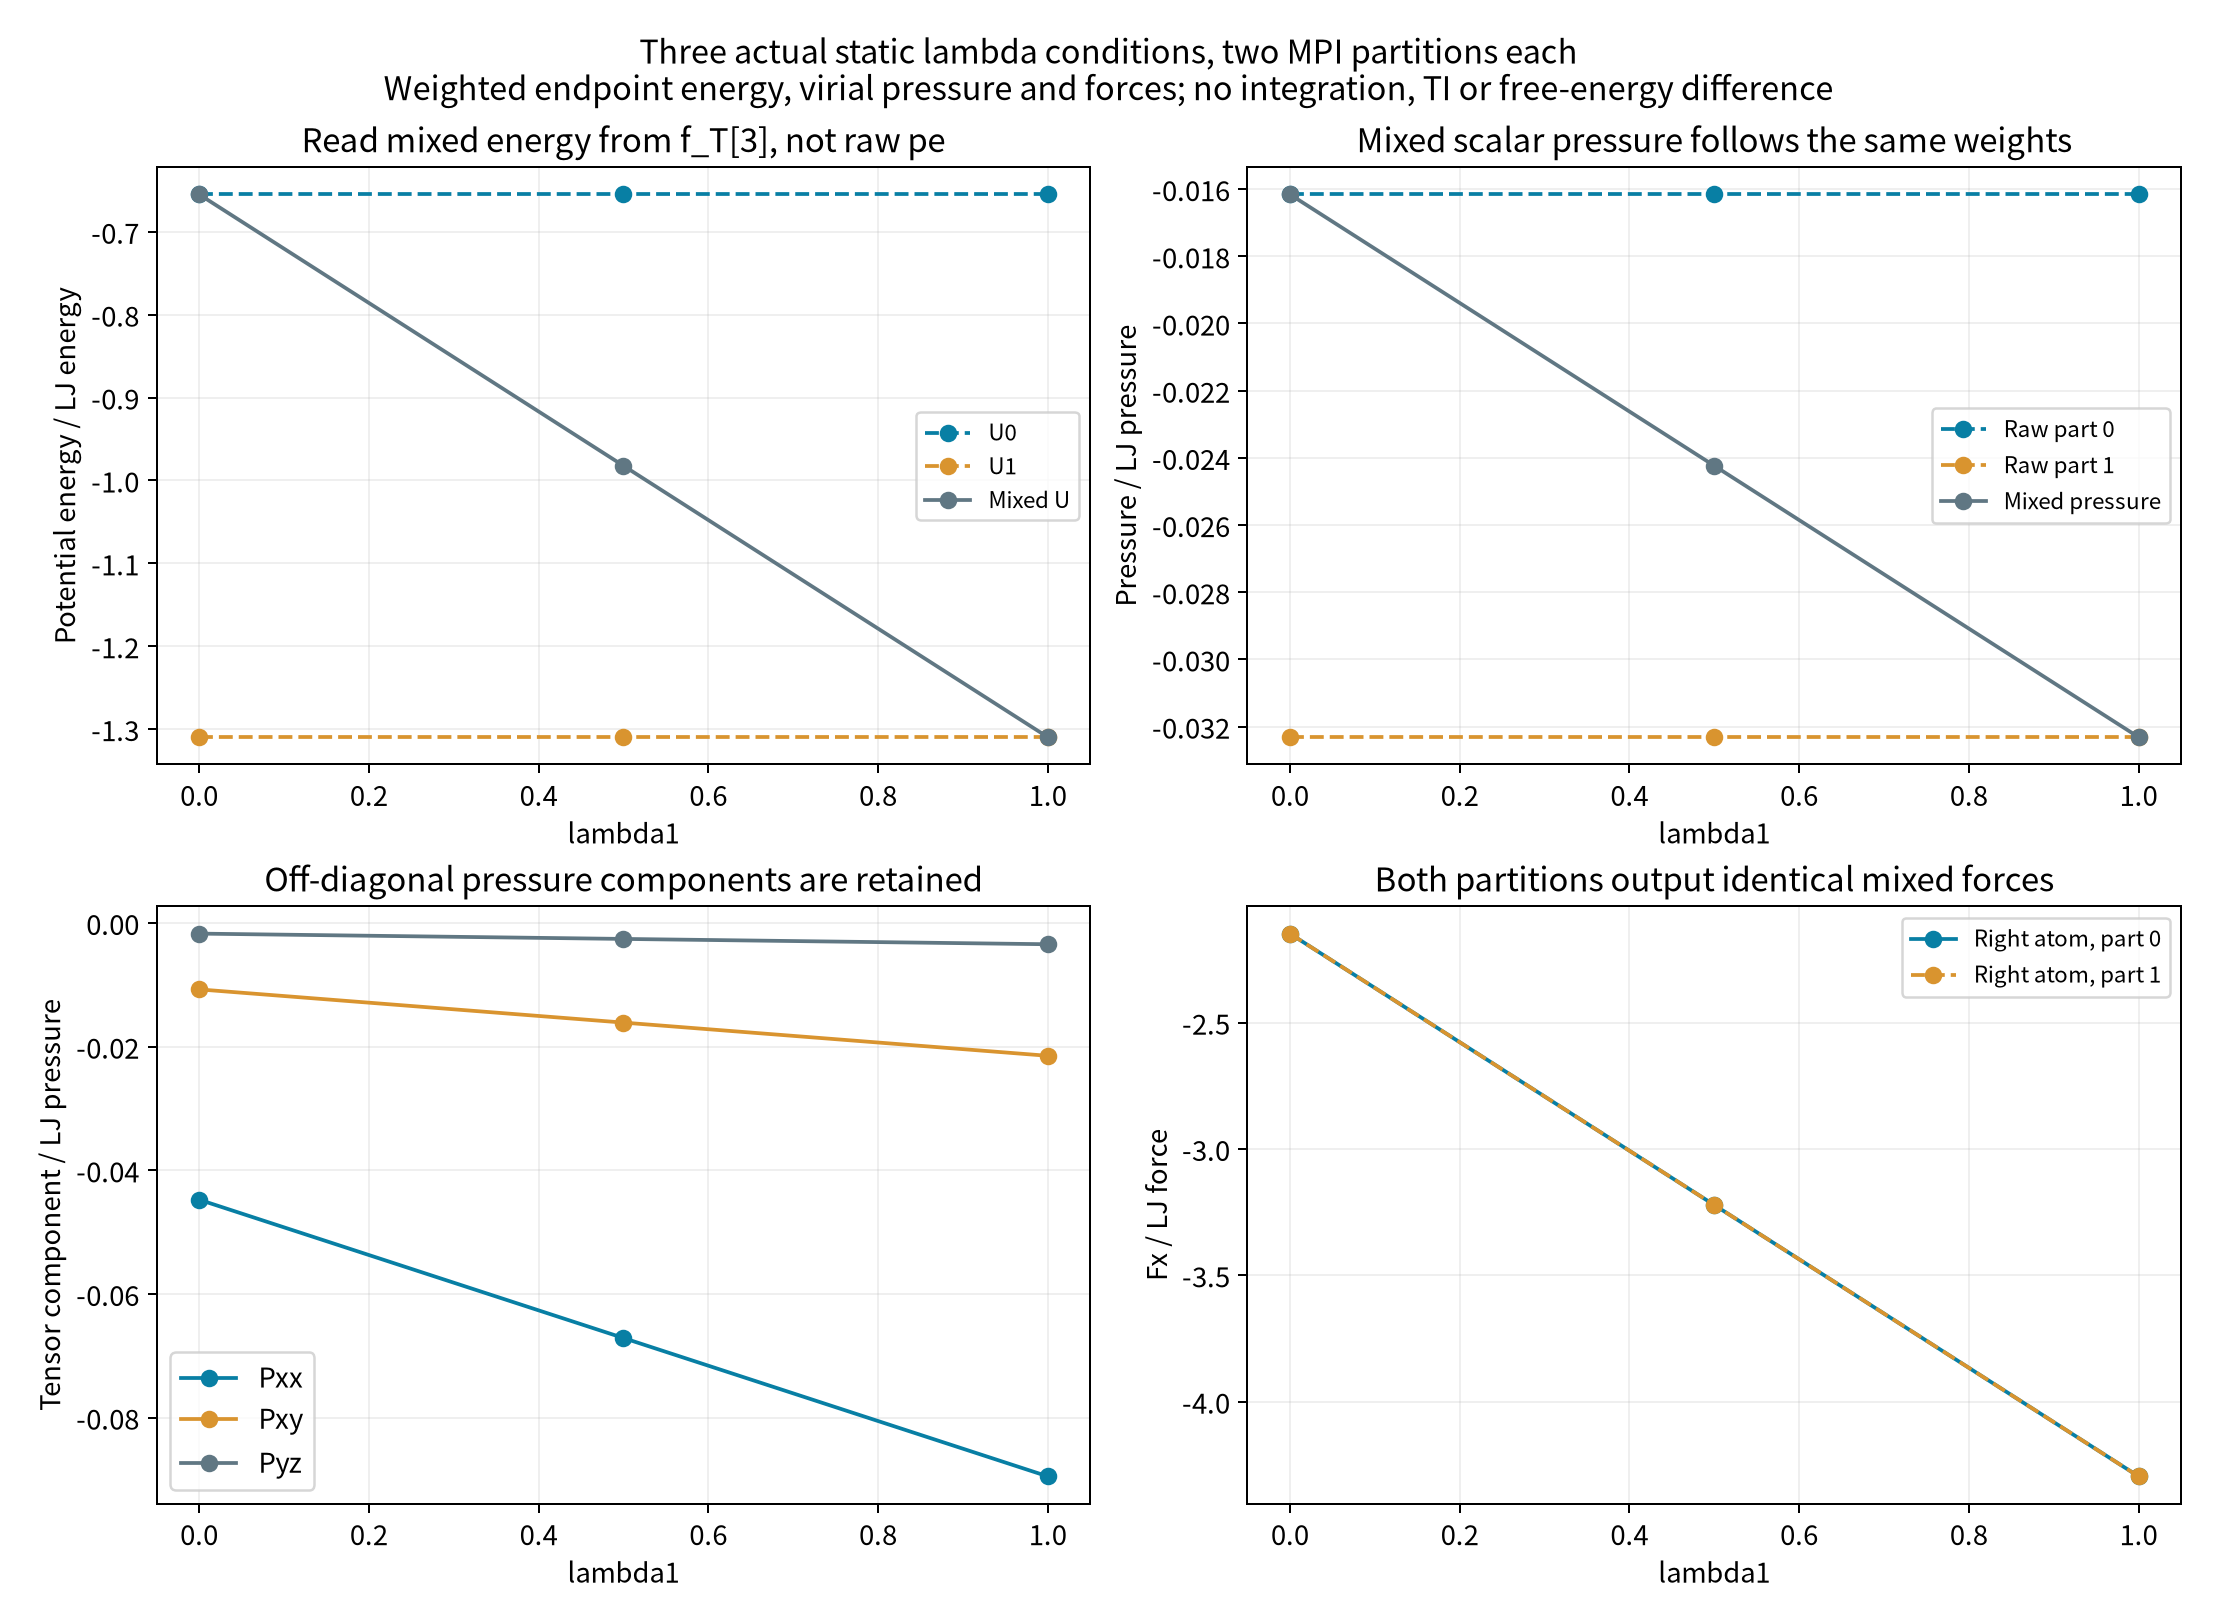
原始与混合能量、压力及两分区力对照 |
读取与画图只使用包内原生结果,不重新运行MPI任务。
2.至少申请两个CPU核心#
软件为LAMMPS 30Sep2026 CPU,oneAPI 2024.2及Intel MPI 2021.13,单线程。每次需要两个MPI进程,各自分配到一个分区。先通过Slurm申请相应资源,再在分配到的资源内执行:
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh建立work-new,已有目录不会覆盖。run.sh按顺序执行三个λ条件,实际启动方式相当于:
module load lammps/30Sep2026-8173m
export OMP_NUM_THREADS=1
export I_MPI_FABRICS=shm
export I_MPI_PIN=0
cd work-new/lambda-half
mpirun -np 2 lmp -partition 2x1 -in in.lammps
这里是单节点两核心例子,-partition 2x1表示两个分区、每区一个MPI进程。它不是Slurm的队列分区设置;不要把该命令理解为申请了两台节点。实际跨节点任务应使用匹配的MPI与网络环境。
3.完整的λ=0.5输入#
variable REP world 0 1
variable EPS world 1.0 2.0
variable W world 0.5 0.5
units lj
atom_style atomic
boundary f f f
region BOX block 0 5 0 4 0 3 units box
create_box 1 BOX
mass 1 1
create_atoms 1 single 1 1 1 units box
create_atoms 1 single 2.25 1.3 1.2 units box
pair_style lj/cut 2.5
pair_coeff * * ${EPS} 1.0
neighbor .3 bin
variable WEIGHT equal ${W}
fix T all alchemy v_WEIGHT
compute PM all pressure/alchemy T
compute PR all pressure NULL pair
thermo 1
thermo_style custom step atoms pe f_T f_T[1] f_T[2] f_T[3] c_PM c_PM[*] c_PR c_PR[*]
thermo_modify norm no format float %.17g
 dump AT all custom 1 atoms.${REP}.dump id x y z fx fy fz
 dump_modify AT sort id format float %.17g
run 0
world变量分别给两个LAMMPS分区取值:
| 变量 | 分区0 | 分区1 |
|---|---|---|
REP |
0 | 1 |
EPS |
1 | 2 |
W |
0.5 | 0.5 |
两个粒子坐标相同,分别为(1,1,1)、(2.25,1.3,1.2),距离约1.300961。σ=1、截断2.5,单位均为LJ约化单位。只让ε不同,使两个端点的能量、力和维里有明确的倍数关系。
4.两个权重的和要等于1#
variable W world 0.5 0.5
variable WEIGHT equal ${W}
fix T all alchemy v_WEIGHT
本篇定义分区1权重为λ,分区0为1−λ:
U_mix = (1-lambda)*U0 + lambda*U1
F_mix = (1-lambda)*F0 + lambda*F1
P_mix = (1-lambda)*P0 + lambda*P1
第三式在本篇两套模型同一盒子、同一零速度快照下逐分量成立。两权重应相加为1,程序不会替用户自动校正。这里每个输入使用固定权重;真正随时间变换时可使用适当的等式变量与ramp(),还要考虑采样、端点与统计方案。
两分区必须有相同的处理器分解、原子数量和顺序,坐标与盒子也应一致。使用同一个结构输入后再在分区内修改模型参数,可以减少不一致;不要给两个分区随意提供完全不同的粒子列表。
5.混合能量读f_T[3]#
| 输出 | 含义 |
|---|---|
f_T |
当前分区自己的权重 |
f_T[1] |
分区0端点势能U0 |
f_T[2] |
分区1端点势能U1 |
f_T[3] |
加权混合势能 |
pe |
当前分区自己的原始势能 |
**原始pe并不会因为受力混合就变成混合能量。**本例即使λ=0.5,分区0的pe仍为−0.654866082786,分区1仍为−1.309732165573;真正的混合能量是两个分区都输出的f_T[3]=−0.982299124179。
thermo_modify norm no保留总能量,便于与表格中的端点总能对照。不要把按粒子归一化后的值与这里的总能混在一起。
6.读取混合压力#
compute PM all pressure/alchemy T
compute PR all pressure NULL pair
c_PM为混合标量压力,c_PM[1:6]依次为xx、yy、zz、xy、xz、yz。c_PR及其六分量是当前分区原始pair压力,本篇用来对照混合结果。两个粒子初速度为零,因而这里没有动能压力项。
| λ | 混合总势能 | 混合标量压力 | 右粒子Fx |
|---|---|---|---|
| 0 | −0.654866082786 | −0.0161564717235 | −2.147832282294 |
| 0.5 | −0.982299124179 | −0.0242347075852 | −3.221748423441 |
| 1 | −1.309732165573 | −0.0323129434470 | −4.295664564589 |
单位分别为LJ能量、压力、力。此时LJ作用为吸引,静态pair维里压力为负;这只是所选构型的读数,不能据两个点推断真实材料处于负压相。
λ=0.5的六个混合压力分量为:
Pxx = -0.0671197588216960
Pyy = -0.00386609810812969
Pzz = -0.00171826582583542
Pxy = -0.0161087421172071
Pxz = -0.0107391614114714
Pyz = -0.00257739873875313
标量压力等于前三个对角分量的平均。粒子连线不沿单一坐标轴,因此非对角分量也非零。
7.查看两个分区的实际文件#
ls work-new/lambda-half
cat work-new/lambda-half/atoms.0.dump
cat work-new/lambda-half/atoms.1.dump
每个条件有log.lammps.0、log.lammps.1以及对应的两个dump。两分区的原始能量、原始压力不同,混合势能、混合压力和最终实际受力相同。读取脚本按这两套文件提取,不会只看MPI启动器的总屏幕输出就认为所有数据齐全。
8.如何走向真正的自由能任务#
这个例子只展示在同一快照上混合两套模型。真正的自由能计算还需要物理上合适的两个端点、充分采样、平衡与切换策略、所需的热力学积分或其他估计量,以及误差分析。三个静态λ点既没有完成相空间采样,也没有直接给出自由能差。
迁移时先保证两个模型对相同坐标和原子映射有定义,再考虑随时间变换与相应统计。REPLICA包提供本篇入口;涉及不同拓扑时,还要按模型准备各自属性及相互作用,不应直接把这个仅改ε的小例子当作真实化学反应模型。