
LAMMPS介电模型电场:输出、缩放与零电荷限制
用四组四粒子实算DIELECTRIC电场、能量与力,演示均匀介电常数、电荷缩放、目标组及零电荷输出的版本行为。
阅读本篇目录
LAMMPS的DIELECTRIC包可以在计算力时保存逐粒子电场,再由compute efield/atom取出。本篇给出最小可运行输入,并通过实际结果说明字段的缩放含义。它与Wolf电场后处理是不同入口,不能只根据名字相近就交换输入或解释方式。
四组在鸢算科技集群采用LAMMPS 30Sep2026、oneAPI 2024.2 CPU版、单MPI单线程实际运行。使用LJ单位、非周期盒、四个固定点,全部是run 0。这里没有介电界面、诱导电荷迭代或动力学,重点是理解现有版本的输出。
1.先读取、画图#
下载DIELECTRIC电场实例包,解压进入lammps-dielectric-field:
bash read.sh
bash plot.sh
head analysis/LAMMPS-dielectric-field-summary.csv
LAMMPS-dielectric-field-particles.csv保存每个粒子的原始电荷、ε、缩放电荷、原生电场、原生力,以及明确另列的独立真空库仑场;LAMMPS-dielectric-field-summary.csv给出总能量与对照数值。读取和画图不重算。
2.准备并运行四组#
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh建立work-new,已有目录时停止以免覆盖。run.sh顺序运行四组。单独运行一组时,在已申请的单节点资源中执行:
module load lammps/30Sep2026-8173m
export OMP_NUM_THREADS=1
export I_MPI_FABRICS=shm
cd work-new/eps1
lmp -in in.lammps
集群已有构建包含DIELECTRIC包。这里不需要另外编译,也不启用GPU加速;单节点MPI共享内存设置对应本篇例子。
3.配套的三条命令#
atom_style dielectric
pair_style coul/cut/dielectric 3.0
compute E all efield/atom pair
atom_style dielectric提供该包需要的电荷、局部介电参数等属性;配套pair样式在计算力的同时保存电场。不要把compute efield/atom直接接在任意普通库仑pair样式后面。
**本篇安装版本的可选参数是单独的pair、kspace关键字,不在后面添加yes/no。**在线文档可能随版本变化,本文输入采用实际30Sep2026程序可运行的语法。
本例只用物理点粒子和均匀ε,set ... epsilon设置每个粒子的局部ε。它与普通固定电荷dielectric缩放的输入模型需要区分;涉及真实界面时,还要提供相应界面几何和极化模型。
4.完整基准输入#
units lj
atom_style dielectric
boundary f f f
region BOX block 0 6 0 5 0 5 units box
create_box 1 BOX
mass 1 1
create_atoms 1 single 1.0 1.0 1.0 units box
create_atoms 1 single 2.0 1.0 1.0 units box
create_atoms 1 single 1.0 2.0 1.0 units box
create_atoms 1 single 1.5 1.5 2.0 units box
set atom 1 charge 1.0
set atom 2 charge -1.0
set atom 3 charge 0.5
set atom 4 charge 0.0
set type 1 epsilon 1.0
group TARGET id 1 2
pair_style coul/cut/dielectric 3.0
pair_coeff * *
neighbor .3 bin
compute ST all stress/atom NULL pair
compute E all efield/atom pair
compute ED all efield/atom
compute EG TARGET efield/atom pair
compute ZERO all efield/atom kspace
dump AT all custom 1 atoms.dump id type x y z q fx fy fz c_E[*] c_ED[*] c_EG[*] c_ZERO[*] c_ST[*]
dump_modify AT sort id format float %.17g
thermo 1
thermo_style custom step atoms pe
thermo_modify norm no format float %.17g
run 0
前三个粒子的电荷为1、−1、0.5,第4个电荷为零。所有距离都在3.0截断内。这里没有键拓扑,因此不涉及特殊键邻居的库仑缩放。
compute ST all stress/atom NULL pair
该版本的电场compute在读取时要求当前步已计算逐原子维里,因而输入同时请求并dump c_ST[*]。迁移时保留这组输出设置,可满足对应数据依赖。本文读取电场、力和能量,不由这几个点推断材料应力。
5.四个电场通道#
compute E all efield/atom pair
compute ED all efield/atom
compute EG TARGET efield/atom pair
compute ZERO all efield/atom kspace
| 通道 | 本例含义 |
|---|---|
E |
读取pair计算保存的电场 |
ED |
默认读取可用贡献;无kspace时与E相同 |
EG |
仅向TARGET组粒子输出,组外为零 |
ZERO |
只读kspace贡献;本例无kspace,故为零 |
本例的kspace通道为零,只说明输入没有长程求解器,并不说明一般周期体系的长程场可以忽略。需要长程计算时,应使用相互匹配的DIELECTRIC pair及kspace入口,并另做相应参数检查。
6.先认清报告的场如何恢复力#
这个版本内部使用缩放电荷:
q_scaled = q / epsilon
F = q_scaled * Epackage
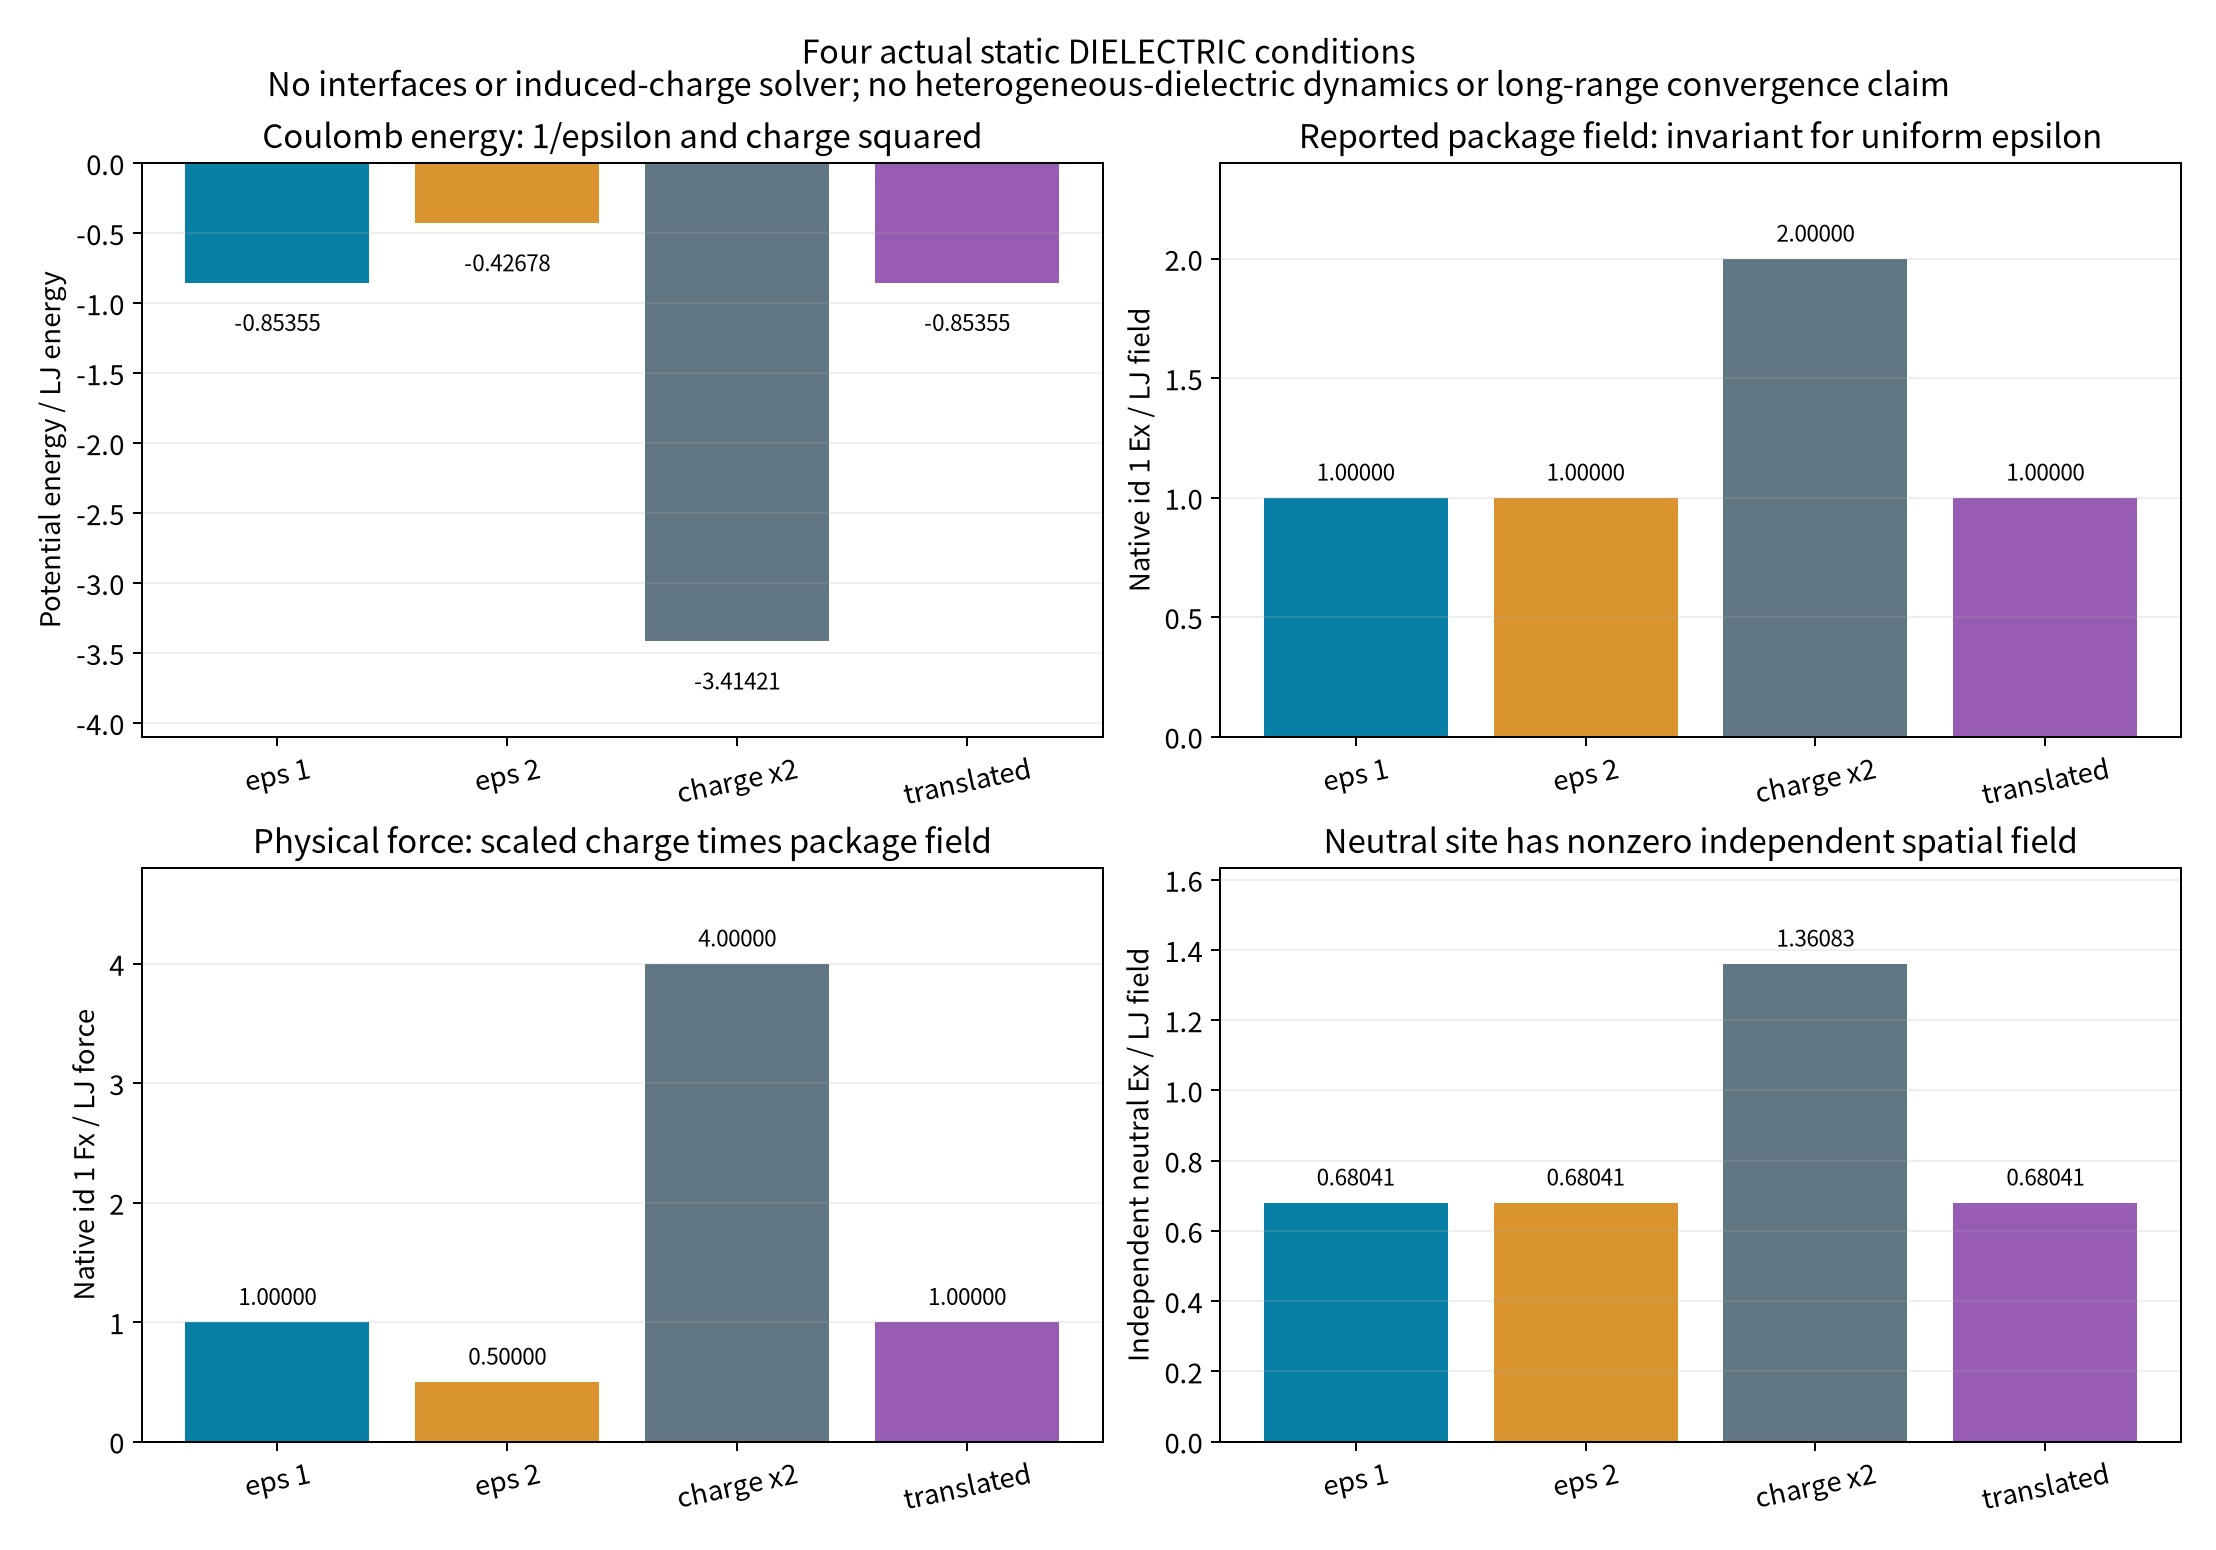
在本篇均匀ε、无界面且没有自作用曲率项的条件下,报告的Epackage与独立真空库仑求和具有相同数值;把均匀ε由1改2,报告场不变,但缩放电荷减半,因此力与库仑能减半。不能拿未说明缩放关系的q*Epackage直接恢复力,也不能把这个字段不加解释地称作已经除以ε的宏观介质电场。
| 目录 | ε | 电荷倍数 | 总库仑能 | id1报告Ex | id1实际Fx |
|---|---|---|---|---|---|
eps1 |
1 | 1 | −0.853553390593 | 1 | 1 |
eps2 |
2 | 1 | −0.426776695297 | 1 | 0.5 |
charge-double |
1 | 2 | −3.414213562373 | 2 | 4 |
translated |
1 | 1 | −0.853553390593 | 1 | 1 |
这里为LJ约化单位。全部电荷加倍,场加倍、力和能量变为四倍;把整体坐标平移(1,0.5,0.25),相对距离不变,结果也不变。
7.零电荷位置为什么输出零#
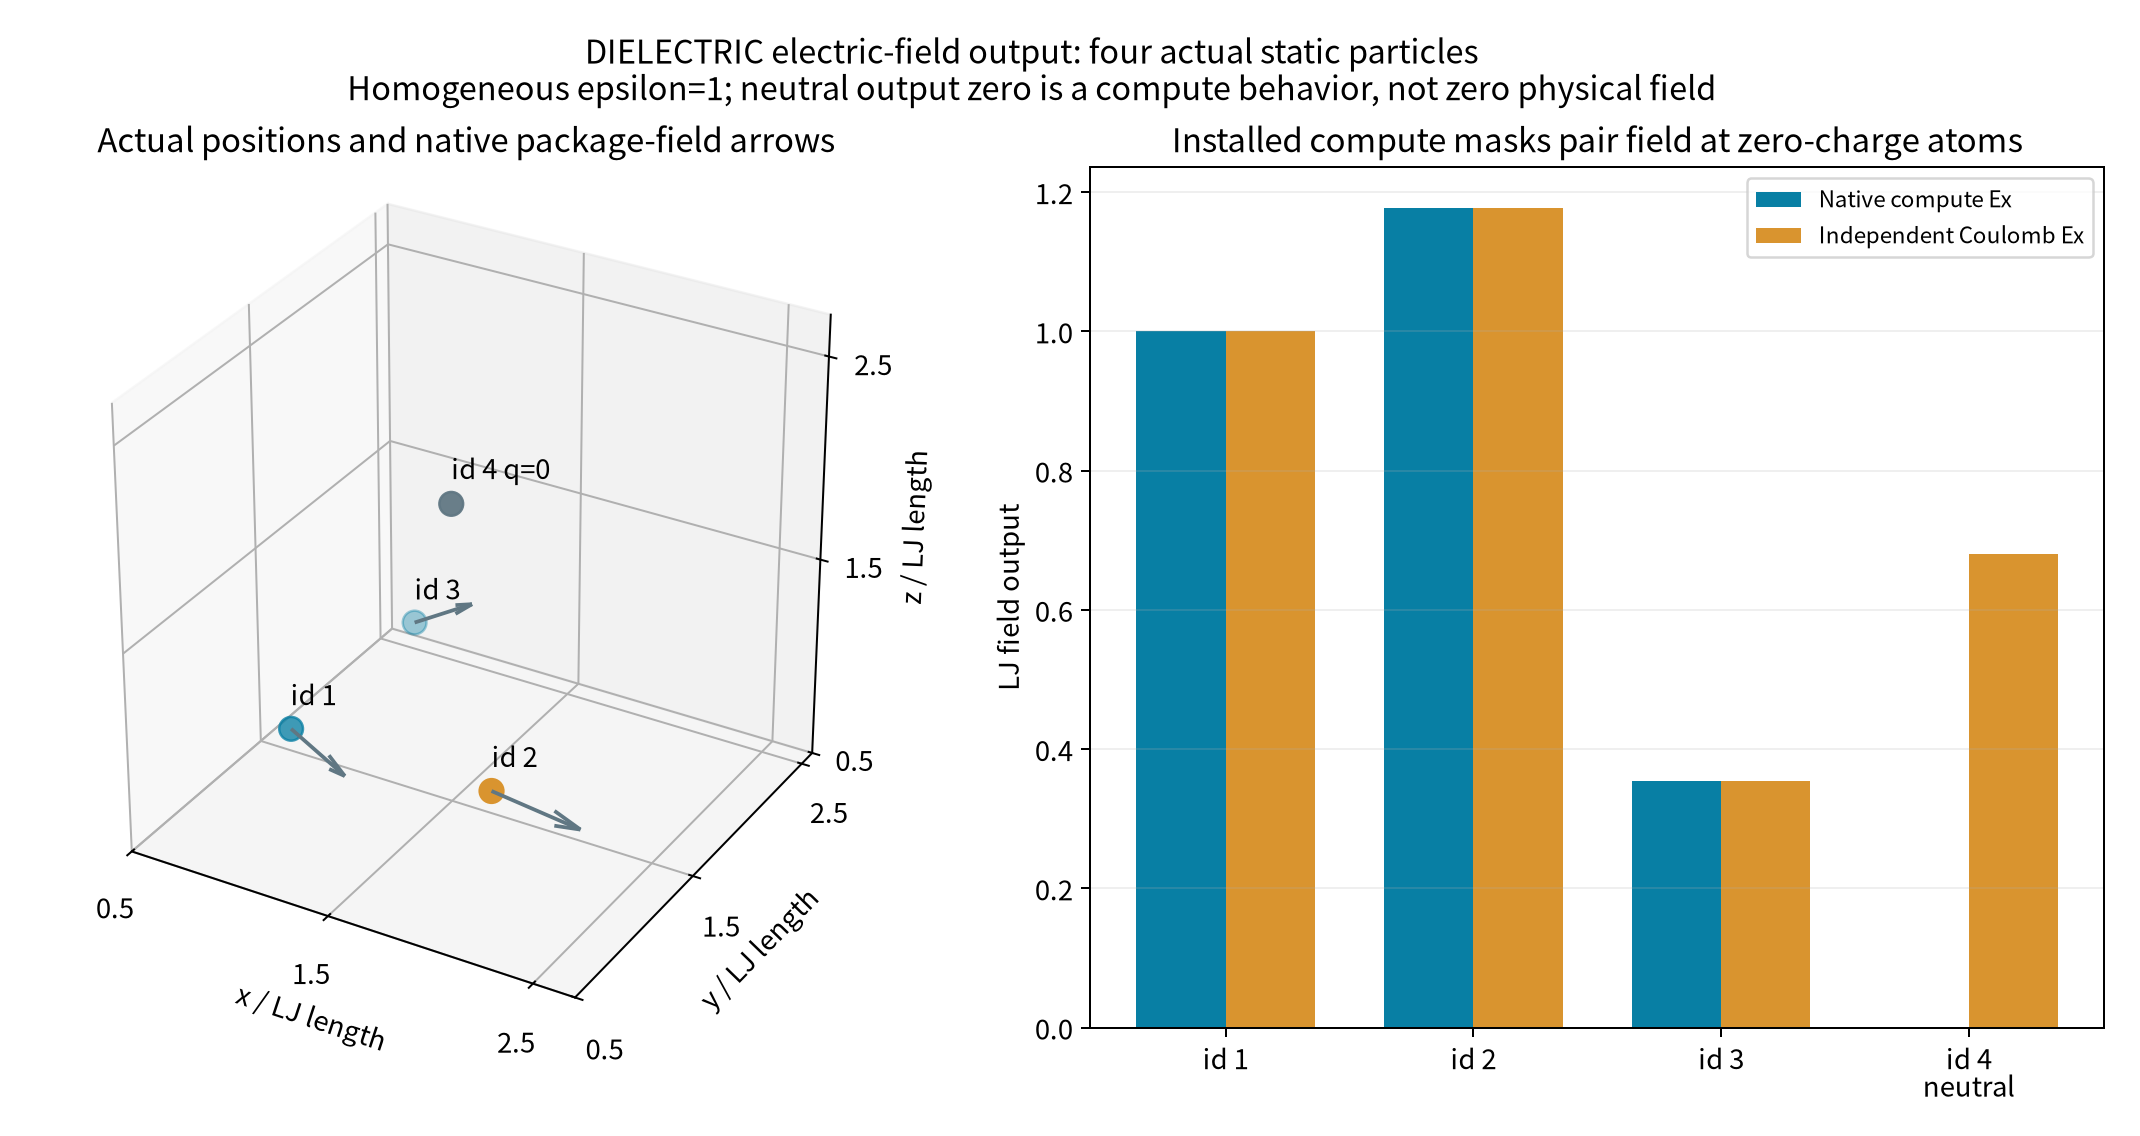
在本篇安装版本中,compute efield/atom读取pair贡献时对q=0粒子输出零。因此第4个粒子的原生Ex为0,但按相同源电荷直接求得该空间位置的真空库仑Ex约为0.6804138174。
这说明的是该版本的输出筛选行为,不能解释为中性位置的物理电场为零。本包CSV把两类数据明确分列,保留这一差异。希望在中性探针位置得到场时,可参考Wolf入口的实际例子,并另行考虑Wolf近似、参数和边界条件;它不是把本字段简单改名后的替代输出。
8.用于真实介电界面前还需要什么#
本篇只验证均匀ε物理点粒子的输出。真实介电界面还涉及界面法向、面积、两侧介电参数、曲率以及诱导电荷求解;仅对不同位置随意设置不同ε,并不能替代完整界面模型。应按所用DIELECTRIC模型准备结构、极化求解和边界条件,再读取对应电场。
对自己的任务,先保留真实模型的atom/pair/kspace设置,再添加电场输出与必要的逐原子维里请求,核对当前版本语法、缩放电荷和零电荷行为。之后再进行时间平均、空间分箱或与其他方法比较。