
LAMMPS氢键识别:距离、角度与能量筛选
用显式供体—氢键和两个受体的实算小模型,演示hbond/local的原子编号、几何与能量条件,附完整输入、终端命令和数据图。
阅读本篇目录
统计氢键时,先要说明供体、氢、受体分别是谁,以及距离和角度如何定义。本篇用LAMMPS 30Sep2026的hbond/local完成一个可直接读取、重算的小例子,再分别收紧角度、距离和能量筛选条件。
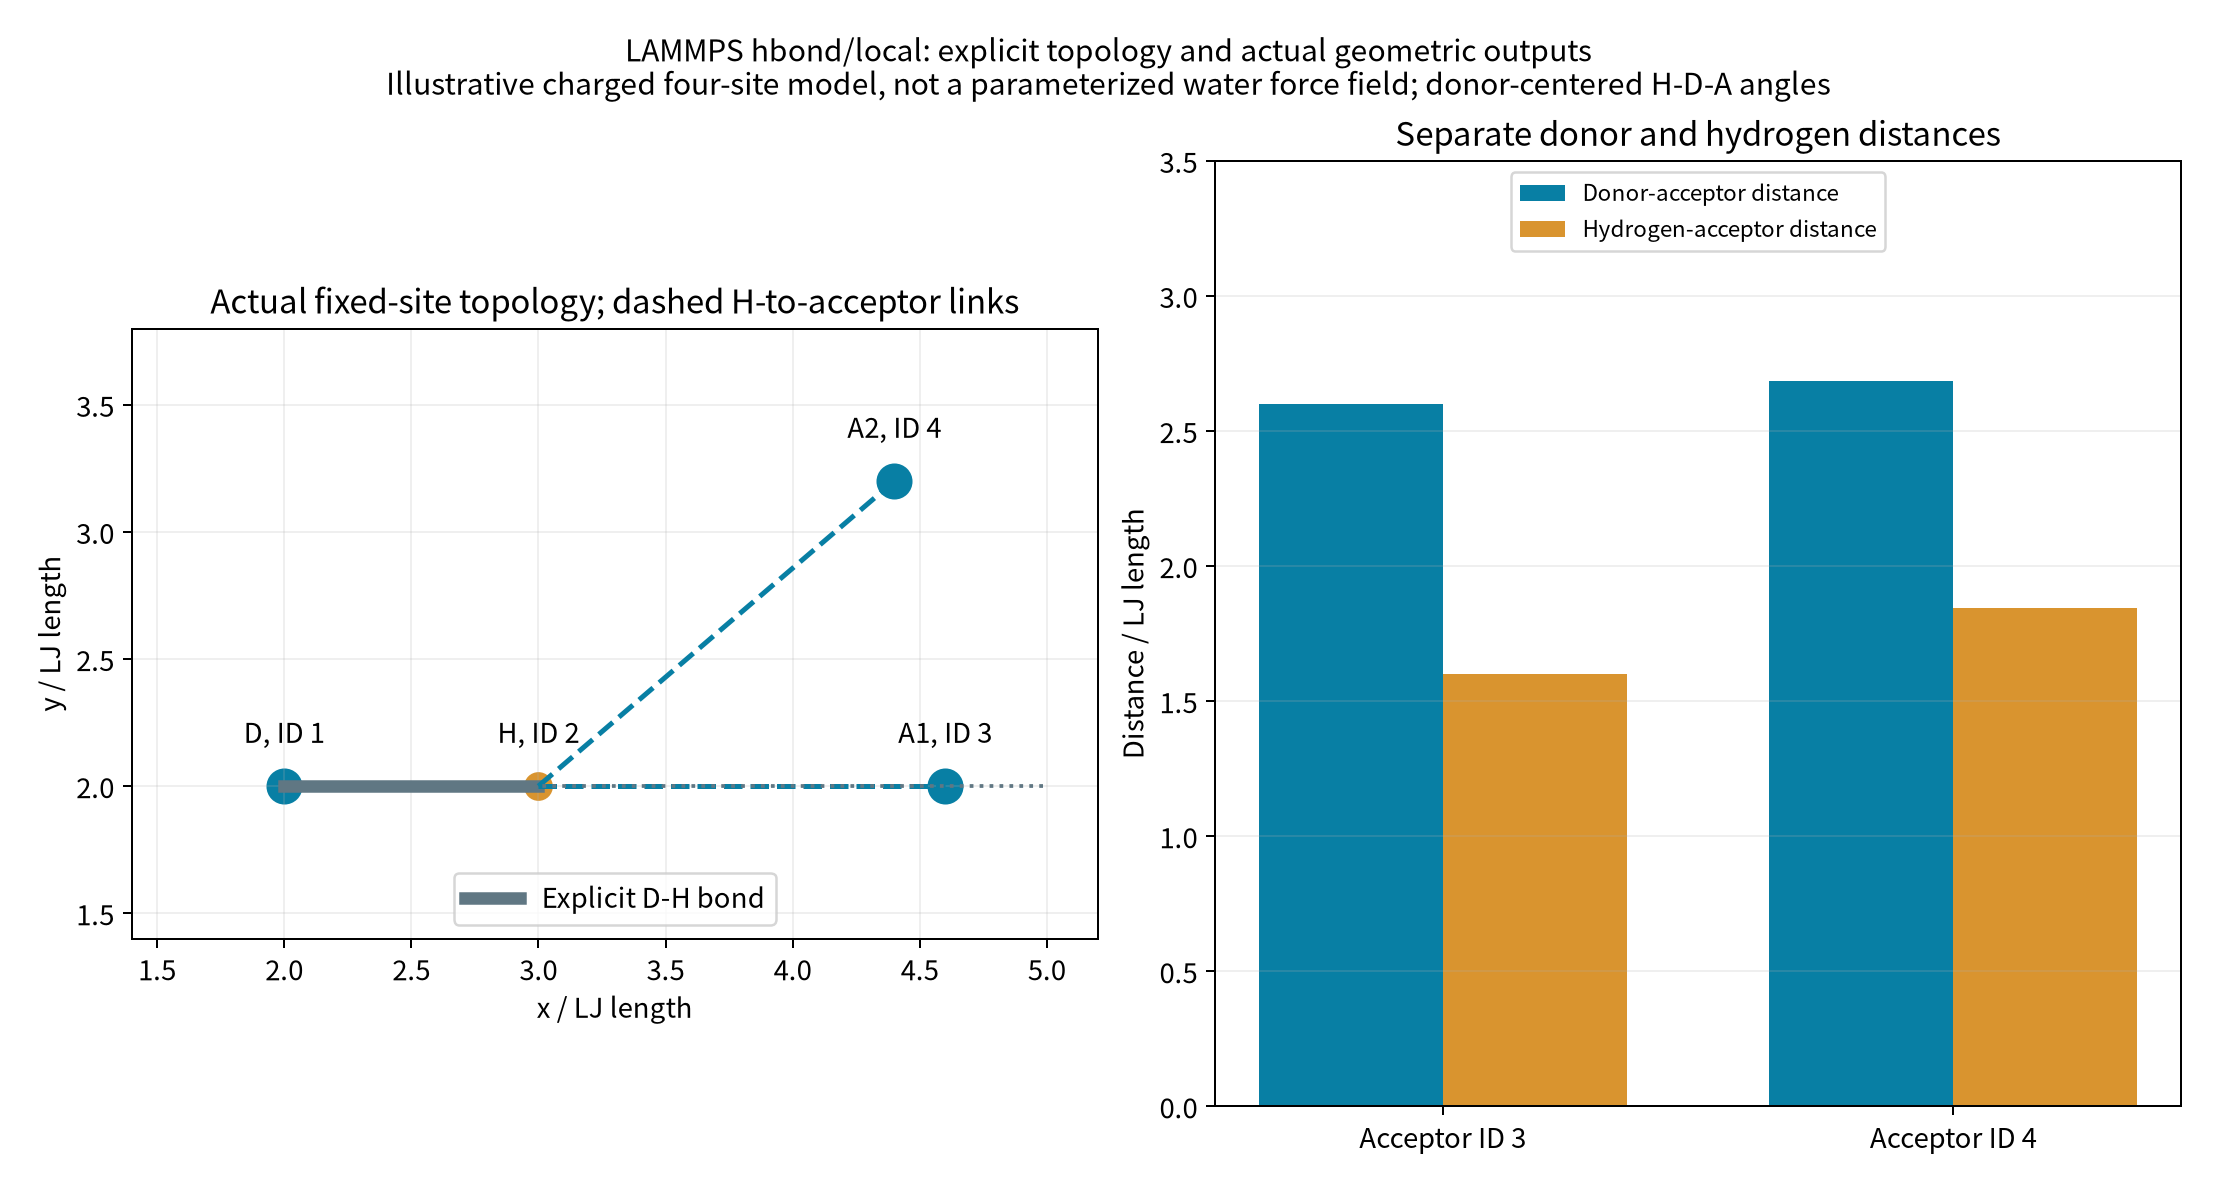
四位点模型包含一条显式D1—H2键、受体A3和A4,坐标全部固定。它用于解释命令和输出,不是参数化水模型,没有进行液态水MD、氢键寿命或化学结合能计算。所有长度、电荷和能量采用本例的LJ约化单位。
1.先读取实际结果#
下载氢键识别实例包,解压进入lammps-hbond-local:
bash read.sh
bash plot.sh
cat analysis/LAMMPS-hbond-summary.csv
cat analysis/LAMMPS-hbond-records.csv
读取和画图不会重新计算。两份CSV分别记录五组筛选结果和逐条氢键的原子ID、距离、角度、能量指标。原生输出保存在reference-results/*/hbonds.dump与ids.dump。
2.重新运行的顺序#
在已申请的计算资源中运行:
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh创建work-new并拒绝覆盖;run.sh顺序运行五组静态run 0。程序为LAMMPS 30Sep2026 CPU版,Intel oneAPI 2024.2、Intel MPI 2021.13构建,本例单MPI单线程。
手动运行某一组时,在对应的新目录中执行:
module load lammps/30Sep2026-8173m
export OMP_NUM_THREADS=1
lmp -in in.lammps
3.完整输入和拓扑#
基础组inputs/base/in.lammps:
units lj
atom_style full
boundary f f f
read_data model.data
bond_style zero
bond_coeff * 1.0
pair_style coul/cut 4.0
pair_coeff * *
special_bonds lj/coul 0 0 0
neighbor 0.3 bin
group DONOR id 1
group HYDROGEN id 2
group ACCEPTOR id 3 4
group NOH id 1 3 4
compute HB all hbond/local 3.0 30.0 DONOR ACCEPTOR HYDROGEN dist hdist angle ehb
compute IDS all hbond/local 3.0 30.0 DONOR ACCEPTOR HYDROGEN
compute NONE NOH hbond/local 3.0 30.0 DONOR ACCEPTOR HYDROGEN
dump HBONDS all local 1 hbonds.dump c_HB[*]
dump_modify HBONDS format float %.17g
dump IDONLY all local 1 ids.dump c_IDS[*]
dump_modify IDONLY format float %.17g
dump AT all custom 1 atoms.dump id type x y z q
dump_modify AT sort id format float %.17g
thermo 1
thermo_style custom step atoms pe c_HB c_IDS c_NONE
thermo_modify norm no format float %.17g
run 0
配套model.data:
Four-site illustrative donor H acceptor topology

4 atoms
1 bonds

2 atom types
1 bond types

0 10 xlo xhi
0 10 ylo yhi
0 10 zlo zhi

Masses

1 16
2 1

Atoms # full

1 1 1 -0.4 2.0 2.0 2.0
2 1 2 0.8 3.0 2.0 2.0
3 3 1 -0.4 4.6 2.0 2.0
4 4 1 -0.4 4.4 3.2 2.0

Bonds

1 1 1 2
D、H必须通过数据文件中的显式键相连。本例Bonds只有1 1 1 2,即1号键连接供体1和氢2。bond_style zero不引入键能,保留的是该命令需要的拓扑关系;距离和角度由真实坐标计算。
DONOR、ACCEPTOR、HYDROGEN是三个角色组,compute自己的组仍须同时包含参与识别的三类原子。本例NOH故意不包含氢,即使仍含供体和受体,c_NONE也为零。
4.角度为什么是接近0度#
本例的angle是H—D—A角,以供体D为顶点。沿D→H方向看向受体,方向一致时为0度。不要直接把常见的D—H—A接近180度标准填入这里。
基础组中:
| 受体 | D—A距离 | H—A距离 | H—D—A角 / ° |
|---|---|---|---|
| A3 | 2.600000 | 1.600000 | 0.000000 |
| A4 | 2.683282 | 1.843909 | 26.565051 |
因此rcut=3、acut=30都能纳入;改成角度15度或距离2.65时,只剩A3。本安装版本的几何比较包含等号,实际选择参数时宜避开恰好边界,减少浮点与版本差异的影响。
5.输出的列顺序#
本例选择dist hdist angle ehb,原生每行依次为:
H-ID D-ID A-ID r_DA r_HA theta_HDA ehb
2    1    3    2.6  1.6  0.0       0.13846153846153858
2    1    4    2.6832815729997481 1.8439088914585777 26.565051177077994 0.11391588685493052
前三列固定是氢、供体、受体。后面的属性顺序由命令中的选择决定。没有附加属性的compute IDS只输出这三个ID,仍能识别几何条件下的氢键。
c_HB是全体系条数;c_HB[*]用在dump local里读取逐条信息,两者用途不同。局部记录的顺序不代表固定物理编号,比较时应按H/D/A的ID组合对应。
6.能量筛选做了什么#
ehb使用供体—受体与氢—受体的两个pair能量之和再取负。本例只有截断Coulomb项,在约化单位下可直接独立计算:
ehb = -[ q_D q_A / r_DA + q_H q_A / r_HA ]
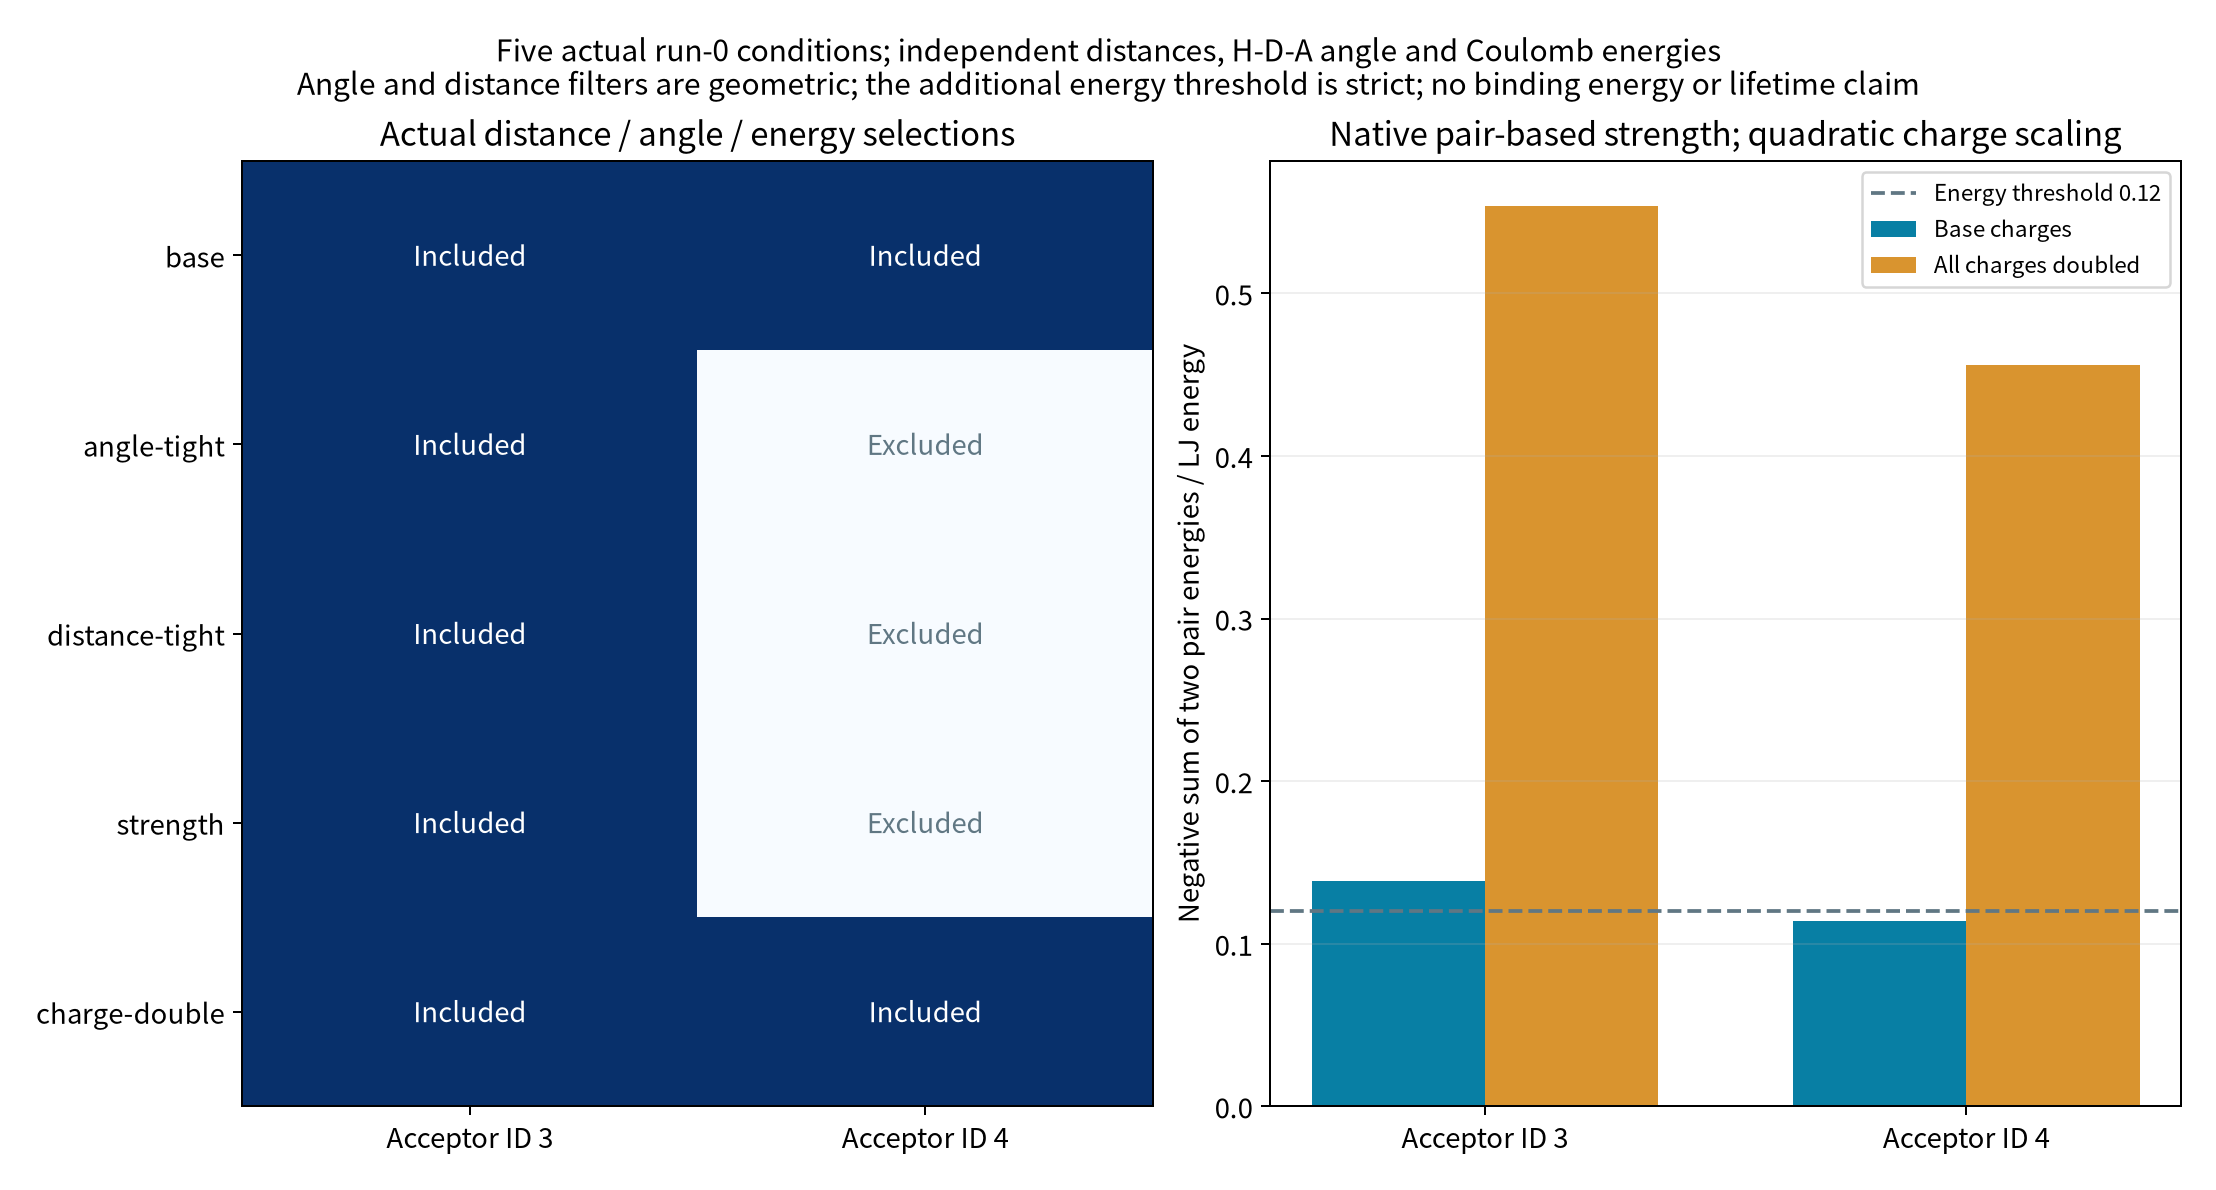
基础组A3约0.138462,A4约0.113916。加ecut 0.12后只保留A3,因为此筛选要求ehb严格大于阈值。
它不是整个体系总能量,不包含其他原子对,也不是量化计算的化学结合能。其他势下,应核对pair单对能量是否可用,以及是否遗漏长程或多体部分;不能机械套用这里的Coulomb公式。该命令的正式参数和适用范围见官方说明。
7.五组实际结果#
| 组 | 距离阈值 | 角度阈值 / ° | 能量阈值 | 条数 | 受体 |
|---|---|---|---|---|---|
| base | 3.00 | 30 | 关闭 | 2 | A3、A4 |
| angle-tight | 3.00 | 15 | 关闭 | 1 | A3 |
| distance-tight | 2.65 | 30 | 关闭 | 1 | A3 |
| strength | 3.00 | 30 | 0.12 | 1 | A3 |
| charge-double | 3.00 | 30 | 关闭 | 2 | A3、A4 |
全部电荷同时乘2,几何数据不变,两项pair能量和ehb都乘4;实际输出与该关系一致。strength组的c_IDS仍为2,因为这个独立compute没有设置能量筛选,c_HB才为1。
后续处理可以用:
cat analysis/LAMMPS-hbond-summary.csv
head -n 10 analysis/LAMMPS-hbond-records.csv
本包read.py从固定坐标独立计算D—A、H—A距离和供体中心夹角,再按电荷求pair能量指标,逐条对应原生输出。真实分子模拟中还需要合理的势参数、平衡轨迹和统计长度;本例只提供命令、拓扑与筛选逻辑的操作参考。