
LAMMPS去漂移与转动:全体系和逐分子速度修正
用六粒子两分子的真实一次修正事件,比较momentum、momentum/chunk、指定方向和rescale,附完整终端输入、速度箭头与动能数据。
阅读本篇目录
去除整体漂移需要减去质量加权的质心速度;去除转动还要考虑原子相对于质心的位置和惯量。本篇用六粒子、两个分子的实际速度修正,说明全体系去漂移、只处理指定方向、同时去转动,以及每个分子分别处理的区别。
采用LAMMPS 30Sep2026 CPU版、LJ约化单位,单MPI单线程。程序由Intel oneAPI 2024.2、Intel MPI 2021.13构建。两种类型质量分别为1和2,所以不能用原子速度的简单算术平均代替质心速度。
1.先看已有速度和图片#
下载去漂移与转动实例包,解压进入lammps-momentum-removal:
bash read.sh
bash plot.sh
cat analysis/LAMMPS-momentum-summary.csv
head -n 7 analysis/LAMMPS-momentum-velocities.csv
读取和画图不运行LAMMPS。原子修正前后的真实速度来自reference-results/*/before.dump和after.dump,CSV同时保留初末速度、作用域动能与动量。
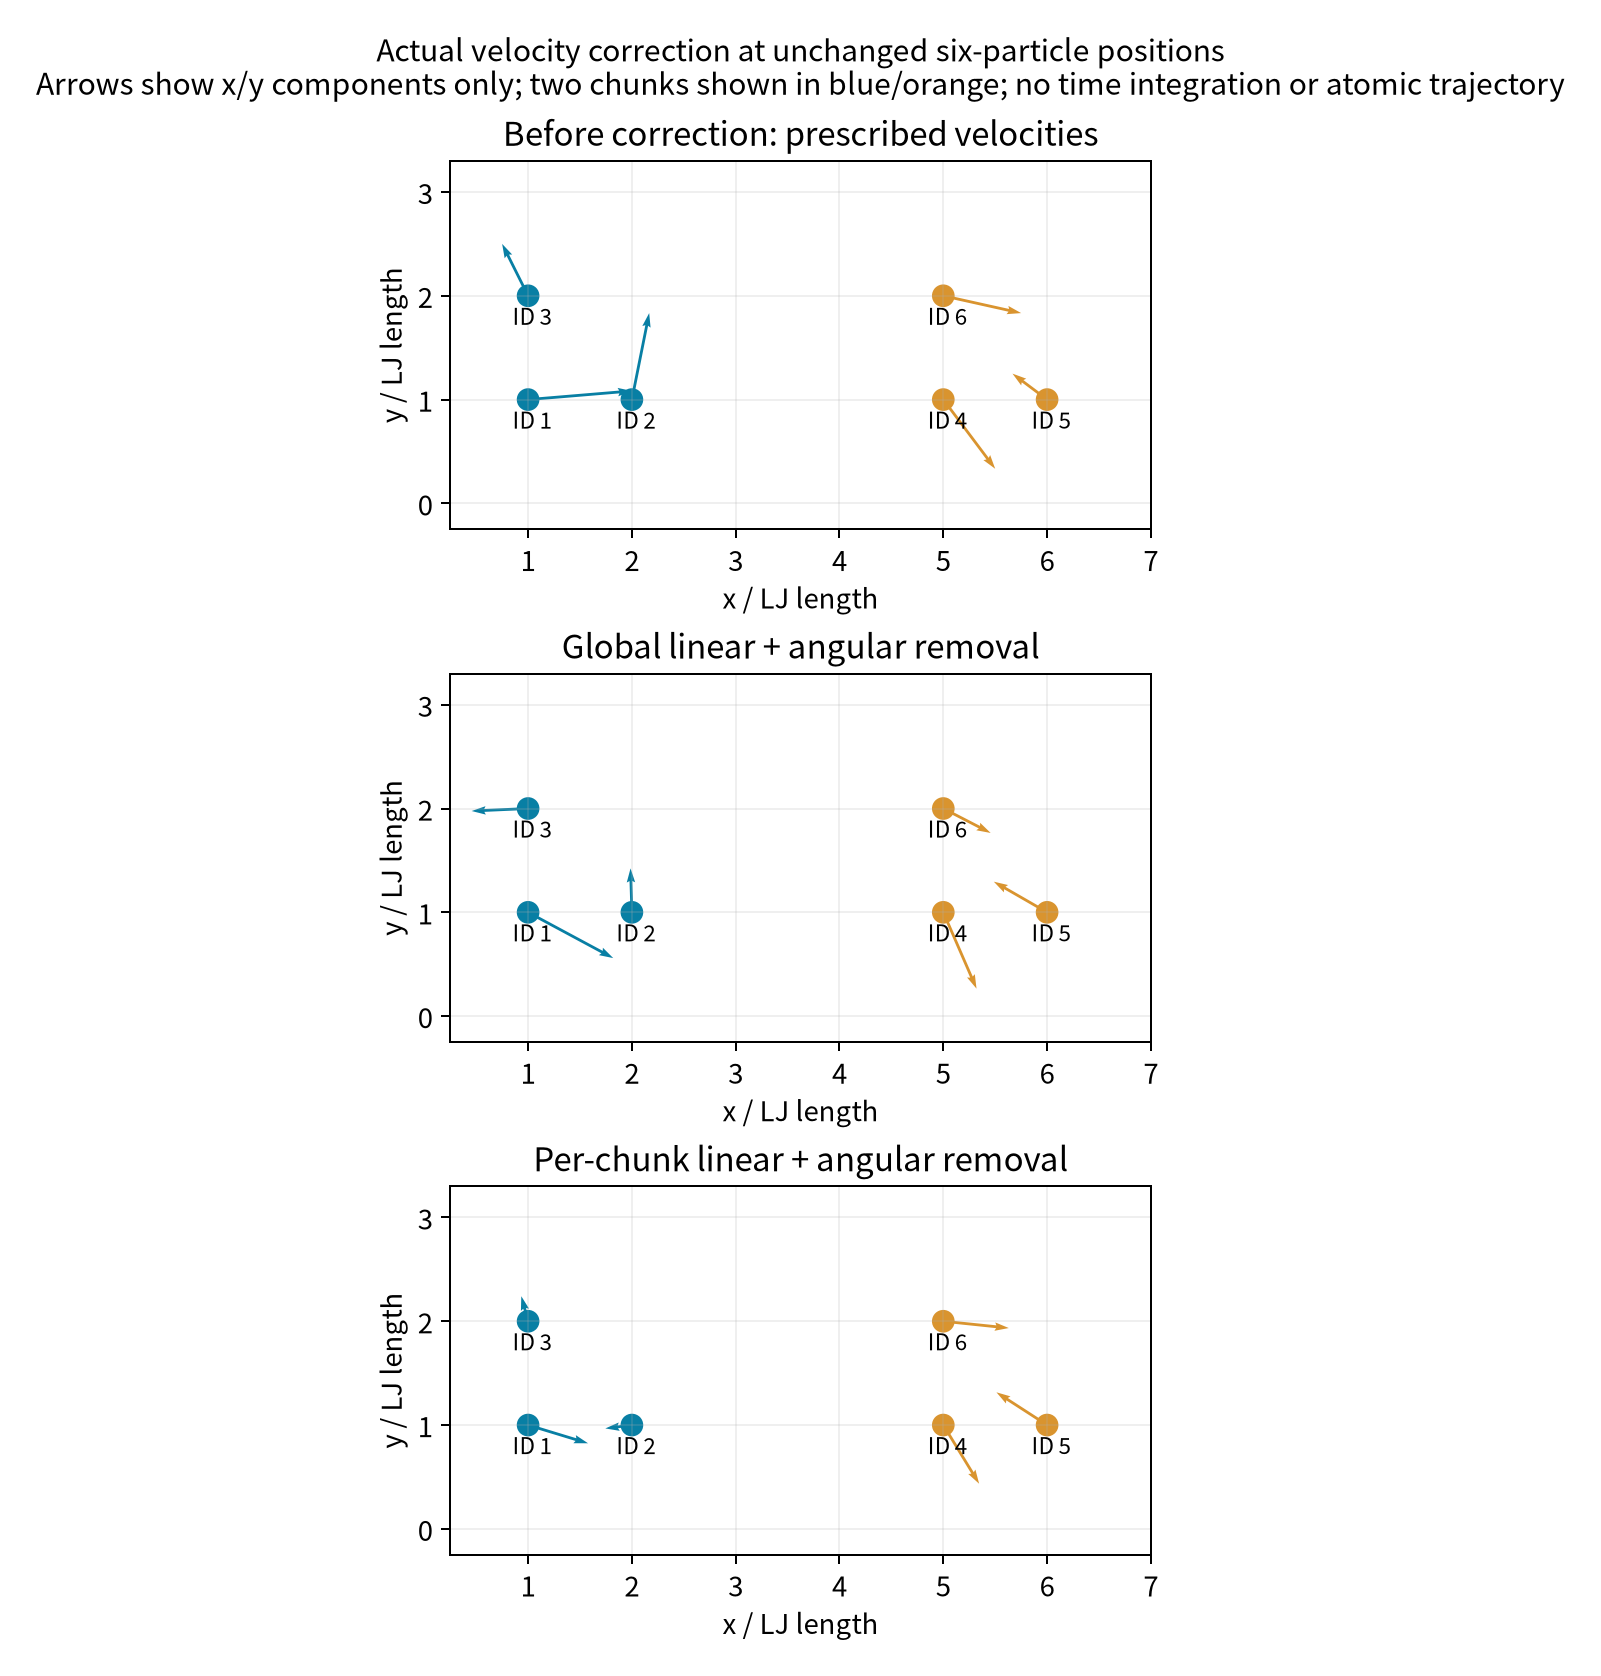
图中箭头只显示x/y分量,计算与CSV保留全部三维速度。蓝、橙分别代表两个分子;位置不变,箭头变化来自速度修正。
2.重新执行六种修正#
在申请的资源中顺序运行:
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh创建新目录并拒绝覆盖已有内容,run.sh运行六组输入。本例没有时间积分器,run 1只用于触发一次步末速度修正,坐标保持不变;原生No fixes with time integration提示与该输入设计一致。这不是原子MD轨迹。
真实动力学应保留与模型匹配的正常积分器,再按需要加入动量修正;不要因本例固定坐标而从自己的生产计算中删掉积分器。
单独运行某一组时,在它的新目录中执行:
module load lammps/30Sep2026-8173m
export OMP_NUM_THREADS=1
lmp -in in.lammps
3.完整输入和初始速度#
inputs/angular/in.lammps:
units lj
atom_style full
boundary f f f
read_data model.data
pair_style zero 1.0
pair_coeff * *
neighbor 0.2 bin
group ONE molecule 1
compute C all chunk/atom molecule
compute P all momentum
compute S ONE momentum
write_dump all custom before.dump id type mol x y z vx vy vz modify sort id format float %.17g
fix REMOVE all momentum 1 linear 1 1 1 angular
thermo 1
thermo_style custom step ke c_P[1] c_P[2] c_P[3] c_S[1] c_S[2] c_S[3]
thermo_modify norm no format float %.17g
run 1
write_dump all custom after.dump id type mol x y z vx vy vz modify sort id format float %.17g
配套model.data包含分子编号、质量和全部初始速度:
Six particles, two explicit chunks and prescribed velocities

6 atoms

2 atom types

0 8 xlo xhi
0 4 ylo yhi
0 4 zlo zhi

Masses

1 1
2 2

Atoms # full

1 1 1 0 1 1 1
2 1 2 0 2 1 1
3 1 1 0 1 2 1
4 2 1 0 5 1 1
5 2 2 0 6 1 1
6 2 1 0 5 2 1

Velocities

1 1.2 0.1 0.3
2 0.2 1.0 -0.4
3 -0.3 0.6 0.7
4 0.6 -0.8 0.4
5 -0.4 0.3 -0.1
6 0.9 -0.2 0.5
compute P all momentum给出全体系Σm_i v_i,compute S ONE momentum只统计第一个分子。thermo_modify norm no避免按原子数归一化显示这些总量。动量是质量乘速度;它与质心速度相差作用域总质量。
4.六种命令分别做什么#
| 组 | 关键命令 | 作用 |
|---|---|---|
| linear | fix REMOVE all momentum 1 linear 1 1 1 |
去除全体系三个方向的平移 |
| partial | fix REMOVE all momentum 1 linear 1 0 1 |
仅去除x、z漂移,保留每个原子的y速度 |
| angular | fix REMOVE all momentum 1 linear 1 1 1 angular |
再去除围绕全体系质心的转动 |
| rescale | fix REMOVE all momentum 1 linear 1 1 1 angular rescale |
修正后缩放速度,恢复原动能 |
| chunk | fix REMOVE all momentum/chunk 1 C linear 1 1 1 angular |
每个chunk分别去平移和转动 |
| chunk-rescale | fix REMOVE all momentum/chunk 1 C linear 1 1 1 angular rescale |
每个chunk分别恢复自己的原动能 |
这里1是每一步触发,本例只执行一个事件。compute C all chunk/atom molecule按分子编号形成两个chunk;用于真实轨迹时,先确认这种分组符合你的物理问题。
全体系的动量为零,并不表示每个分子的质心速度都为零。同样,全体系去转动与分别去掉各分子的转动会改变不同的速度分量。不能因为两种命令都出现angular就当成同一处理。
5.数值上怎样改变#
| 全体系组 | 修正前动能 | 修正后动能 | 修正后线动量模 |
|---|---|---|---|
| linear | 3.830000 | 3.198750 | 约2.1×10⁻¹⁶ |
| partial | 3.830000 | 3.529375 | 2.300000 |
| angular | 3.830000 | 2.549972 | 约2.5×10⁻¹⁶ |
| rescale | 3.830000 | 3.830000 | 约3.6×10⁻¹⁶ |
partial保留y方向,因此总线动量模并非零;被选中的x、z分量已去除。angular组的全体系角动量模由约4.967457降到约1.9×10⁻¹⁶。
逐chunk处理后,两组动能分别由2.440000、1.390000变为约0.403036、1.092143。增加rescale后,它们分别恢复到2.440000、1.390000。
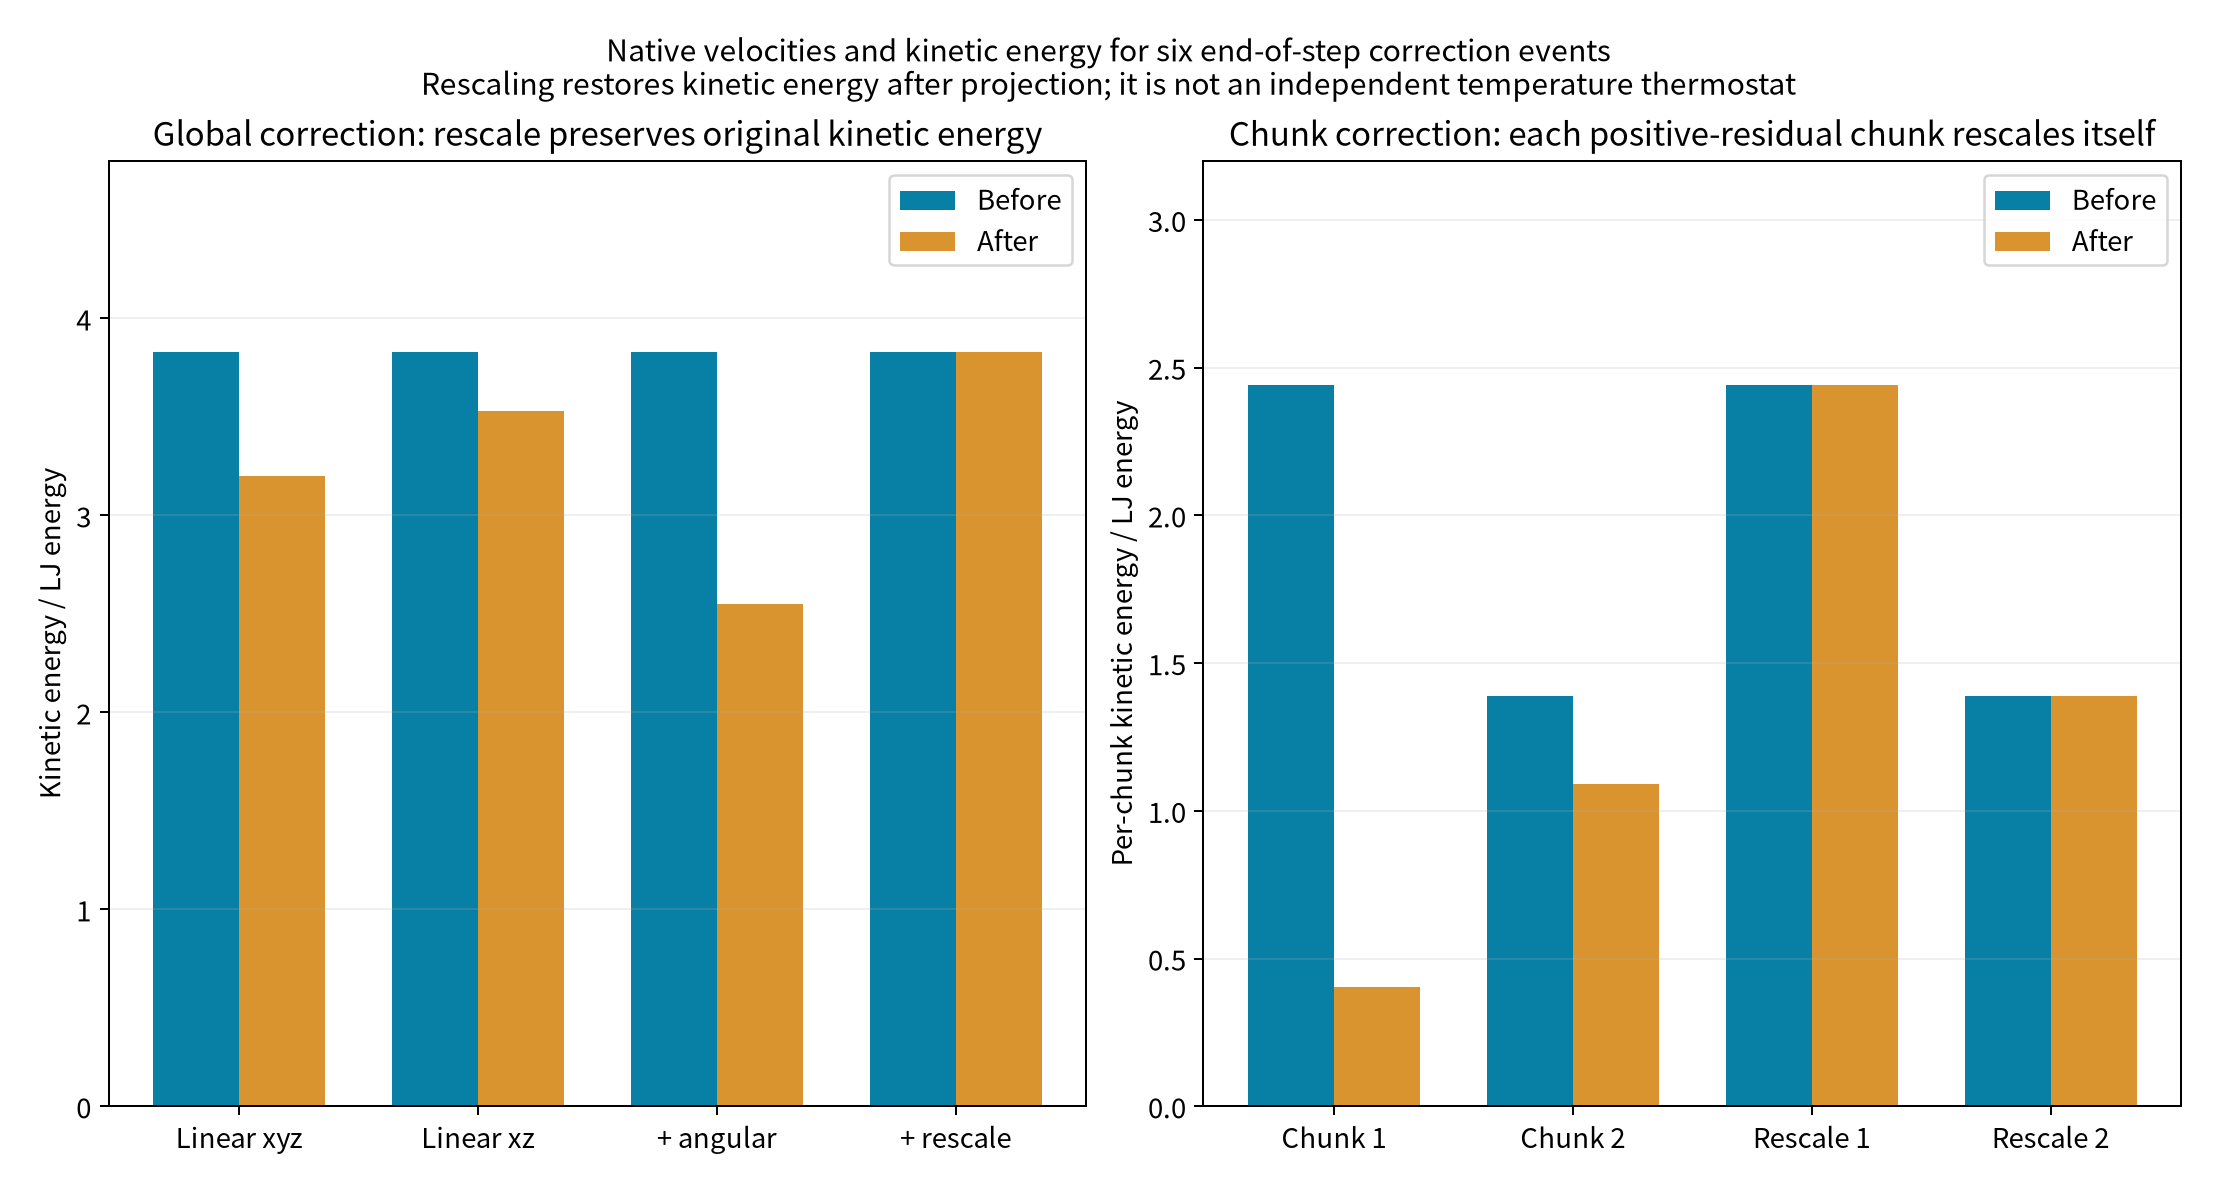
去除线性漂移时,同一作用域内两原子的相对速度不变;再去转动或缩放速度后,这个结论就不能直接沿用。rescale保留动能,不等于指定温度的独立恒温器,也不意味着动力学不受影响。
6.独立读取用到哪些关系#
read.py先计算质量加权质心和质心速度,再形成惯量张量I、角动量L并求解角速度:
R_COM = Σ m_i r_i / Σ m_i
V_COM = Σ m_i v_i / Σ m_i
L = Σ m_i (r_i-R_COM) × v_i
I ω = L
v'_i = v_i - V_COM - ω × (r_i-R_COM)
只选择部分线性方向时,仅减对应的V_COM分量。需要rescale时,在投影后乘sqrt(K_before/K_after_projection)。逐chunk版本在每组内部使用自己的质心、惯量和动能。
本例两个chunk都非共线,投影后仍有正动能。没有演示残余动能为零、单原子或退化惯量情形,不对这些情形给出rescale可用结论。
查看自己的新结果:
cat analysis-new/LAMMPS-momentum-summary.csv
head -n 7 analysis-new/LAMMPS-momentum-velocities.csv
普通使用时先确定要处理整个体系还是某一类粒子/分子,再选择方向、转动和是否保留动能。命令细节可查动量修正说明及总动量输出说明。周期体系还需要正确的image标记,以便质心和转动使用一致的展开坐标。