
QE CP轨迹导出与结构分析
用cppp导出XYZ、AXSF和末帧PDB,用ASE读取真实水分子轨迹并画键长、键角。
阅读本篇目录
CP计算完成后,通常要把原生的.pos、.cel和.for转成可视化软件方便读取的格式。本篇使用鸢算科技集群已有的水分子CP轨迹,演示cppp.x转换、ASE读取和结构数据导出。这里只做后处理,不重新计算电子结构或分子动力学。
实例使用QE 7.6 CPU版,Intel oneAPI 2024.2、Intel MPI 2021.13,单进程单线程。原始CP轨迹的计算流程见QE分子动力学与CP。CPU后处理成功不等于原文的CPU版cp.x兼容性提示已解除。
1.先下载并查看真实结果#
下载CP轨迹导出实例包,解压后进入qe-cp-trajectory-export:
bash read.sh
bash plot.sh
head -n 6 analysis/QE-CP-water-geometry.csv
head -n 6 analysis/QE-CP-water-coordinate-force.csv
cat analysis/water-last.xyz
read.sh读取包内真实输出,生成逐帧键长、键角、坐标与力的CSV,并用集群的ASE环境导出末帧XYZ。plot.sh绘图;这两步都不启动CP计算。
| 路径 | 内容 |
|---|---|
source-data/source/ |
截取后的CP坐标、晶胞、力及必要的结构XML |
inputs/xyz.in |
XYZ转换输入 |
inputs/axsf-force-pdb.in |
带力的AXSF转换输入 |
reference-results/ |
集群真实转换输出,保留原生文件名 |
analysis/ |
CSV、ASE导出的末帧结构 |
figures/ |
真实轨迹的结构和数据图 |
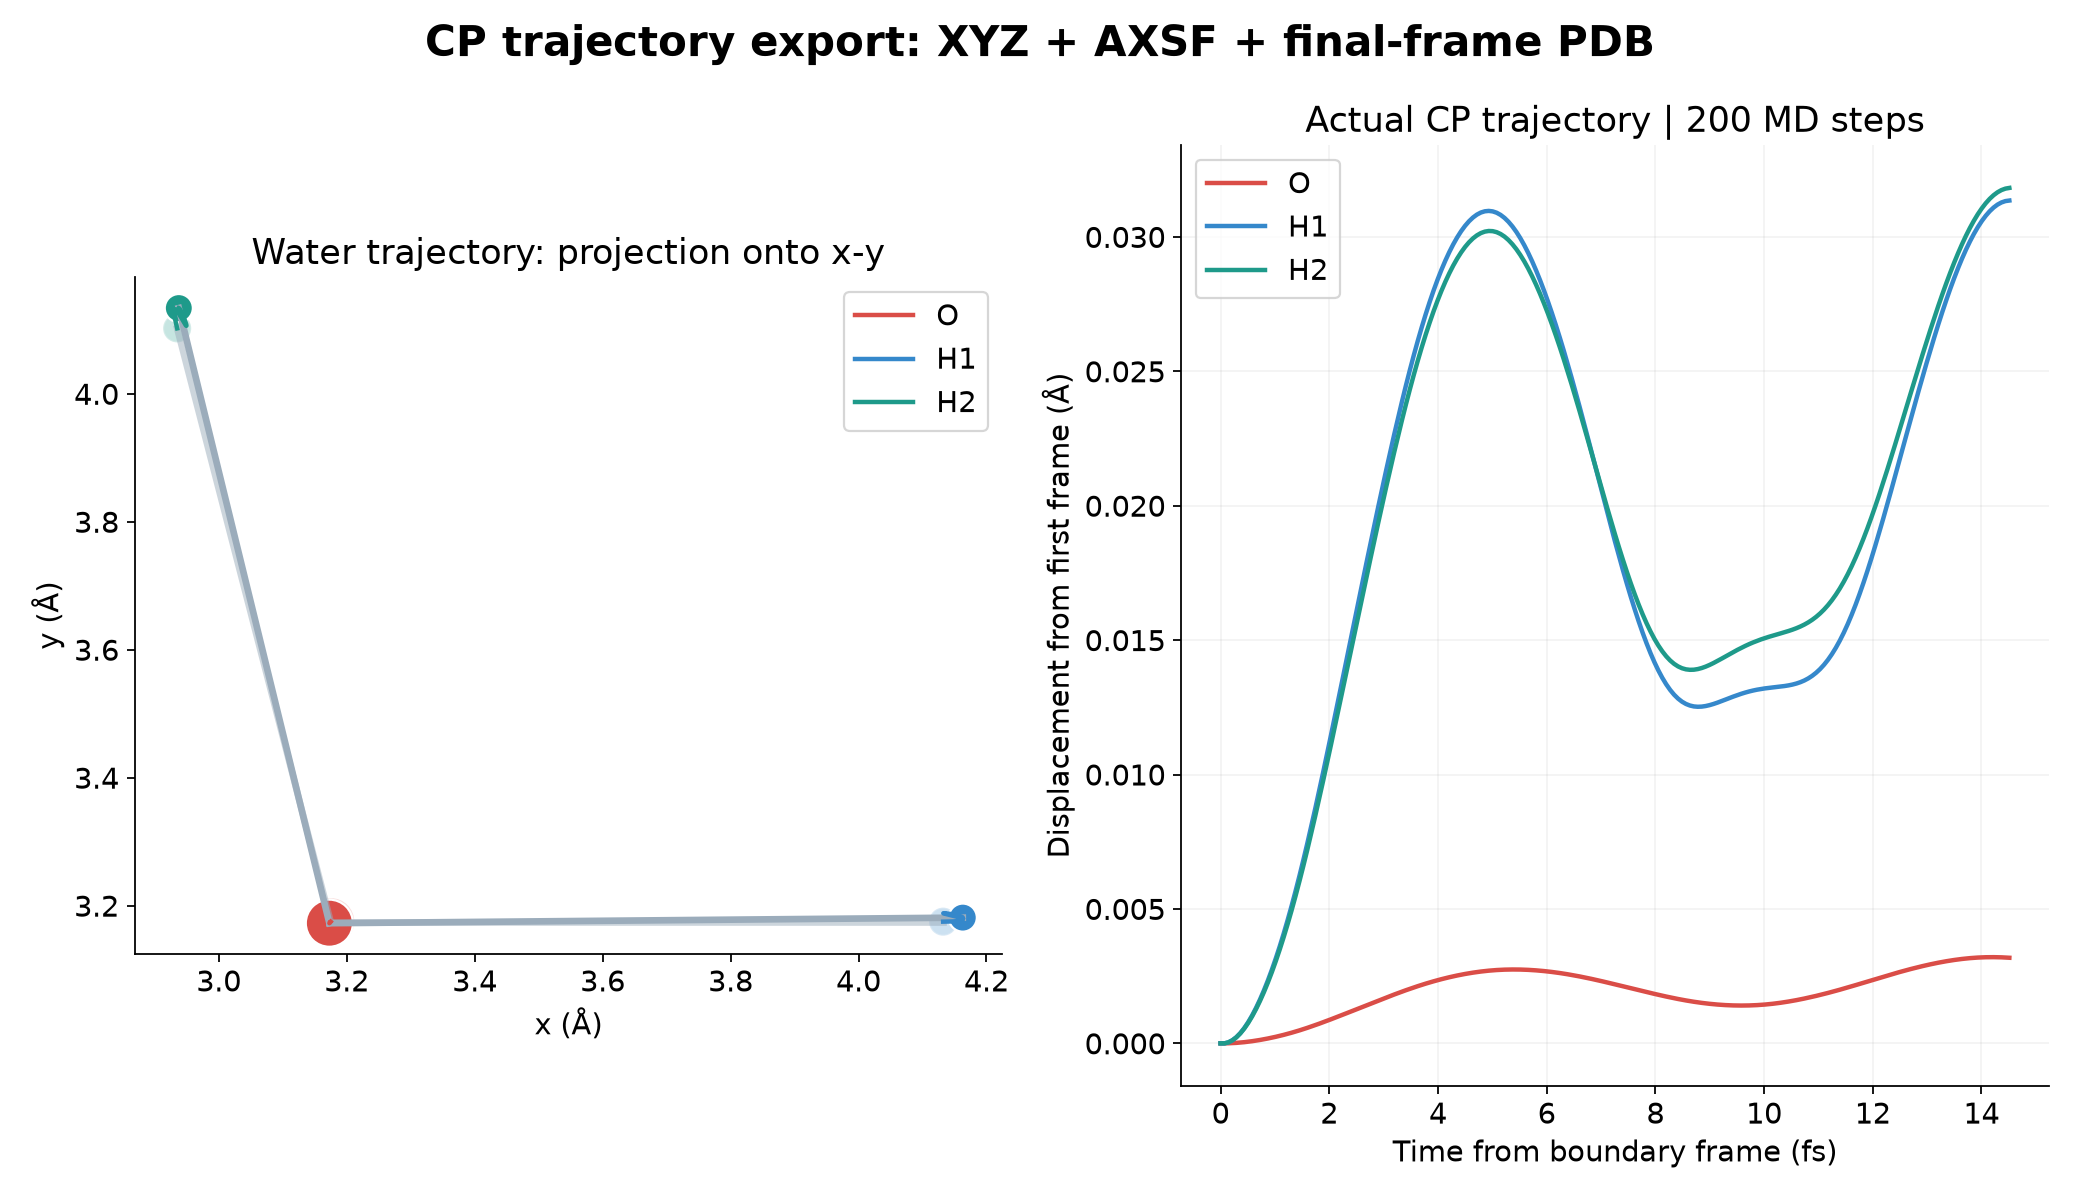
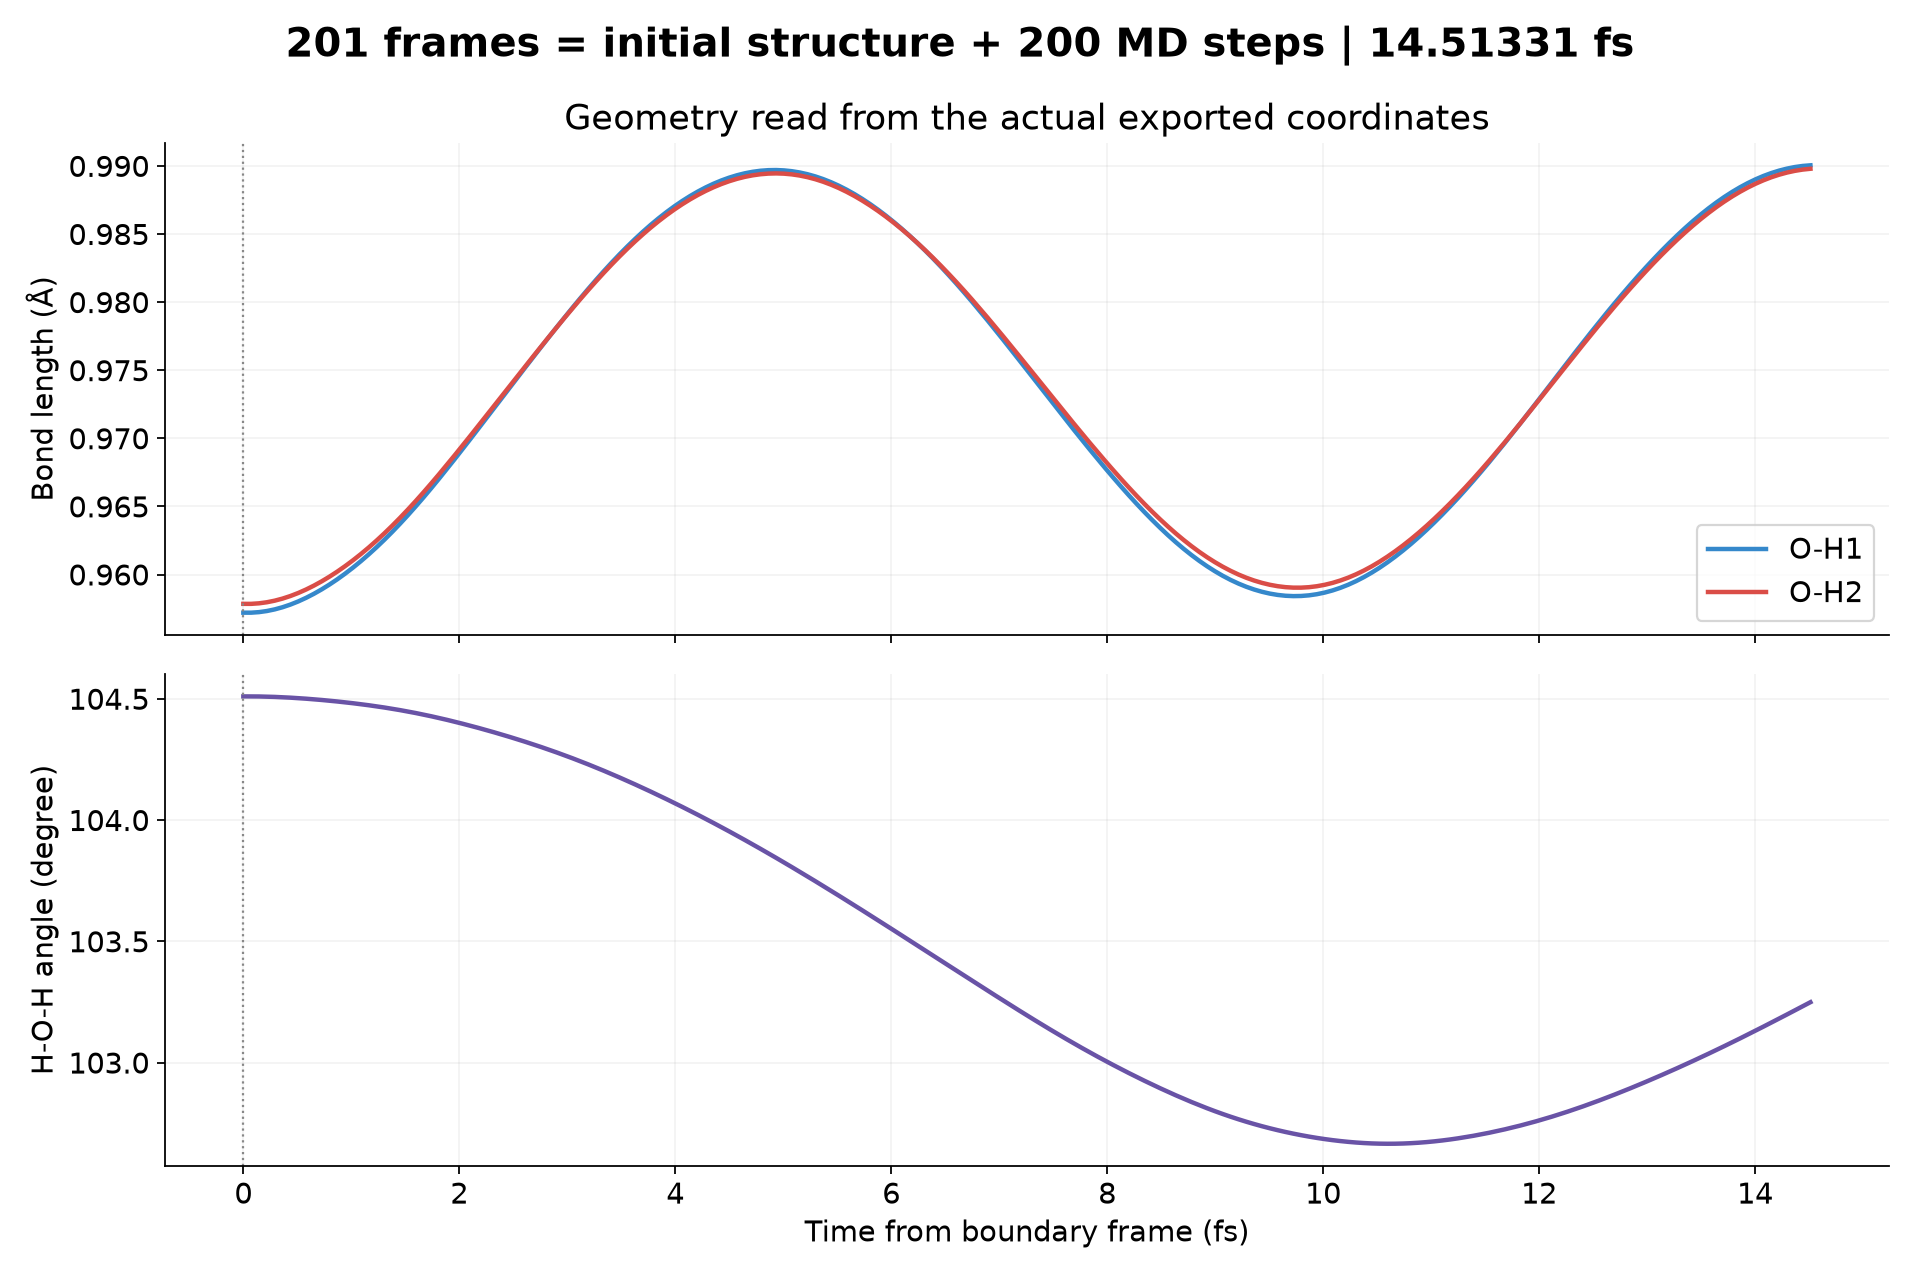
包中保留201帧:第487步为电子初始化结束时的边界结构,随后第488至687步为200步实际CP动力学,总物理时长约14.51331 fs。图中以边界帧的时间作为0。**前面的487步电子初始化不能算作生产动力学时长。**这段短轨迹用于说明操作,不用于推断液态水性质或收敛的振动谱。
2.从输入重新导出#
bash prepare.sh
bash run.sh
bash read.sh work-new analysis-new
bash plot.sh analysis-new figures-new
prepare.sh生成独立的work-new,已有同名目录会停止,防止覆盖。run.sh加载qe/7.6-8173m并调用两次cppp.x,只需包内轨迹和结构XML,不需要原计算的赝势、波函数或GPU。
上述后处理在已获授权的资源中单线程运行。需要自行提交到CPU分区时,按集群56核整节点申请规则编写Slurm脚本,计费遵循整节点口径。
也可以在已分配的计算环境中单独运行XYZ转换:
module load qe/7.6-8173m
export OMP_NUM_THREADS=1
cd work-new/xyz
cppp.x < cppp.in > native.out
ls -lh water.xyz water.pdb
本例cppp.in完整内容:
&inputpp
 prefix='water', outdir='./source/', ndr=51,
 fileout='water', output='xyz',
 ldynamics=.true., nframes=201,
 lforces=.false., lpdb=.false., lrotation=.false.,
 atomic_number(1)=8, atomic_number(2)=1
/
关键参数:
outdir='./source/'指向包含water.pos、water.cel、water.for和water_51.save/的目录。本版本应保留末尾/。ndr=51对应原CP保存目录中的编号,不是分子动力学步数。nframes=201是要读取的帧数,不能大于输入轨迹实际帧数。atomic_number(1)=8、atomic_number(2)=1按原计算的原子类型顺序指定O和H,不能按原子总数逐个填写。fileout='water'只写基本名称。程序自动补.xyz或.axsf后缀;再填写后缀会生成water.xyz.xyz一类名称。包内参考结果保留了真实运行时的重复后缀,重新导出使用简洁名称。
3.AXSF、力和PDB分别是什么#
带力的动画结构使用:
&inputpp
 prefix='water', outdir='./source/', ndr=51,
 fileout='water', output='xsf',
 ldynamics=.true., nframes=201,
 lforces=.true., lpdb=.true., lrotation=.false.,
 atomic_number(1)=8, atomic_number(2)=1
/
cd work-new/axsf-force-pdb
head -n 17 water.axsf
grep '^ATOM' water.pdb
water.axsf开头的ANIMSTEPS 201表示完整动画帧数;每帧的PRIMVEC是晶胞,PRIMCOORD是原子序数、坐标,以及启用lforces时的三列力。可以用XCrySDen打开AXSF查看动画。
**本版本坐标与晶胞转换为Å,但力列直接保留CP原始原子单位Hartree/Bohr,并未自动换成eV/Å。**若下游工具假定其他单位,应先显式转换。实例CSV同时提供fx_Ha_Bohr等原值和fx_eV_A等换算列,换算约为1 Hartree/Bohr = 51.4221 eV/Å。边界帧487处于初始化结束端,仅用于衔接结构,不加入生产MD力统计。
PDB只保存最后一帧,并非201帧的动画。QE 7.6的cppp.x在这两种输入下都会写PDB;lpdb用于将原子包回晶胞,不是“是否输出PDB”的开关。本例关闭lrotation,PDB不包含CRYST1晶胞行;需要周期晶胞时优先用AXSF,不能指望这个PDB恢复完整周期信息。PDB通用的PROTEIN文件头不表示这个水分子是蛋白质。
4.用ASE读取XYZ#
/public/toolkit/miniconda3/envs/ase-3.29.0/bin/python - <<'PY'
from ase.io import read, write
frames = read('work-new/xyz/water.xyz', index=':', format='xyz')
print('帧数:', len(frames))
print('元素:', frames[0].get_chemical_symbols())
print('末帧坐标,Å:', frames[-1].positions)
write('water-last.xyz', frames[-1])
PY
本例输出201帧,元素顺序为O H H。原生XYZ的注释行写有晶胞数字,但普通XYZ读取方式不会自动把这些数字设置成ASE周期晶胞;仅导入几何时可用上述方式,涉及周期距离时需从AXSF或原始.cel明确设置晶胞和周期条件。
5.实际键长、键角和图#
head -n 5 analysis-new/QE-CP-water-geometry.csv
tail -n 3 analysis-new/QE-CP-water-geometry.csv
本段轨迹两根OH键长约在0.958至0.990 Å之间变化,HOH键角约在102.67°至104.51°之间变化。它们来自每一帧的实际坐标;位移图显示相对第一帧的位置变化,不代表扩散系数。
操作顺序是:保留原始CP输出 → 明确截取的动力学步段 → 用cppp.x导出 → 用ASE或可视化工具读取 → 检查元素、单位和帧数 → 再计算所需的结构统计。
输入和输出行为可对照QE官方cppp源码及CP轨迹输出源码。